Quando o Anexo 1 das BPF da União Europeia foi substancialmente reescrito e entrou em vigor em 2023, uma pergunta continuava surgindo nos círculos de armazenagem farmacêutica: um armazém precisa mesmo de uma sala limpa? A questão das BPF no armazém farmacêutico, sala limpa versus área geral, costuma ser respondida com um muro e uma placa — sala limpa deste lado, área geral do outro. Segundo os textos regulatórios publicados, isso inverte a ordem. O limite é antes de tudo um sistema de movimento de ar e disciplina de fluxos; o muro é apenas a forma que ele acaba assumindo.
Dois conceitos precisam ser separados antes de qualquer outra coisa. As BPF regem a fabricação de medicamentos. A armazenagem e a distribuição seguem as Boas Práticas de Fornecimento e as Boas Práticas de Distribuição. Um armazém que apenas armazena e distribui produto acabado é normalmente uma área controlada, mas não classificada: temperatura e umidade são especificadas e monitoradas, mas não há obrigação de classificação de partículas. Uma sala limpa só se torna necessária quando a operação envolve produto aberto, envase asséptico ou etapas expostas semelhantes. Construir um armazém de armazenagem segundo padrões de sala limpa desperdiça dinheiro; colocar uma operação classificada em uma área geral deixa o risco com o auditor e, em última instância, com o paciente. O primeiro passo para traçar a linha é, portanto, decidir em qual categoria a operação realmente se enquadra.
Sala limpa versus área geral em um armazém farmacêutico: o que se divide é o ar, não o muro
Segundo a ISO 14644-1, a limpeza é medida pelo número de partículas em suspensão de 0.5 micrômetro ou mais por metro cúbico de ar. Os limites são 3,520 para a Classe ISO 5, 352,000 para a Classe ISO 7 e 3,520,000 para a Classe ISO 8 — cada etapa cerca de dez vezes mais permissiva que a anterior. O Anexo 1 das BPF da UE mapeia seus Graus A a D nessa escala: o Grau A corresponde à ISO 5, o Grau C à ISO 7 em repouso e à ISO 8 em operação, e o Grau D à ISO 8. Manter uma sala dentro deles dia após dia depende de três coisas: filtração HEPA, uma cascata de pressão e um movimento de ar que leve as partículas embora em vez de revolvê-las.
A pressão diferencial é a medida mais legível do limite. O Anexo 1 das BPF da UE especifica um mínimo de 10 Pa entre salas de graus diferentes, e o valor de referência amplamente aplicado é de 10 a 15 Pa. A direção importa mais que o número: quanto mais limpa a zona, maior sua pressão, de modo que o ar só pode fluir do limpo para o menos limpo. Um armazém de distribuição no leste da China descobriu isso durante uma autoinspeção em 2024. Seu medidor de pressão entre o corredor limpo e a área geral de armazenagem marcava tranquilizadores 12 Pa. Mas toda vez que a porta abria e fechava, a leitura caía para menos de 4 Pa e levava meio minuto para se recuperar. O ventilador não era o problema; a porta era. As duas folhas da eclusa estavam sendo abertas juntas para economizar tempo, curto-circuitando a cascata. Um intertravamento foi instalado, as duas portas não podiam mais abrir ao mesmo tempo, e a curva de pressão finalmente se manteve. A pressão não é o número do dia da qualificação; é o número que sobrevive a um dia normal de trabalho, com portas abrindo e fechando.
O padrão de fluxo de ar é a segunda parte do limite. As zonas de Grau A usam fluxo unidirecional, com um valor de referência de cerca de 0.36 a 0.54 metro por segundo na posição de trabalho, de modo que o ar empurra as partículas como um pistão em vez de fazê-las circular. As áreas gerais não têm tal exigência; sua ventilação serve antes de tudo à temperatura, à umidade e ao conforto do operador. A junção mais frequentemente negligenciada é a posição das grelhas de retorno e exaustão: um único retorno em curto-circuito pode inclinar toda a cascata. Um desenho não revelará isso. Somente as contagens de partículas feitas em operação, lidas junto com o registro de pressão, confirmam que o ar está realmente se movendo na direção projetada.
Registros de temperatura e umidade: a falha costuma ser uma lacuna, não uma infração
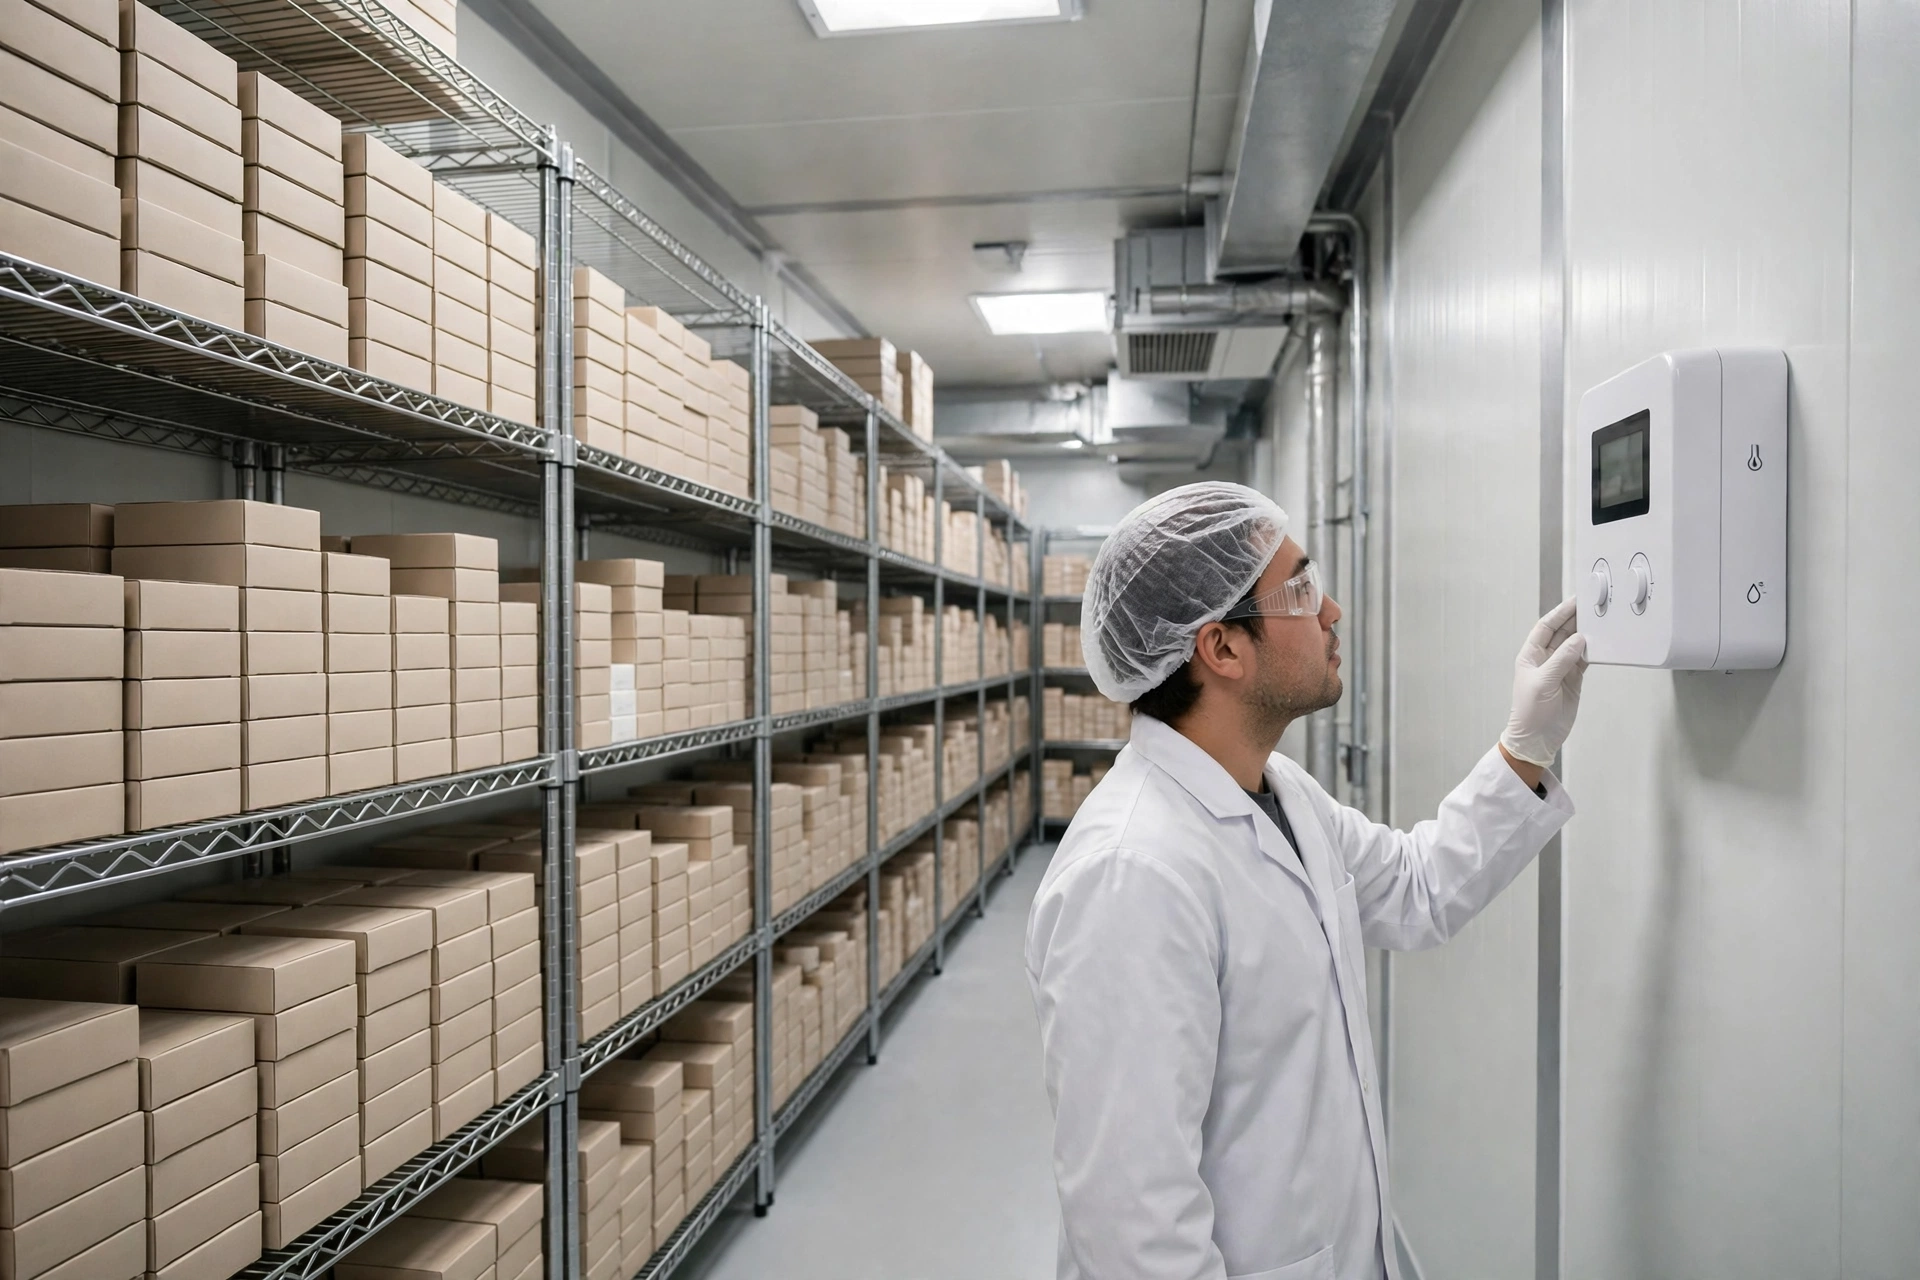
A temperatura e a umidade são a linha mais básica de um armazém farmacêutico, e a mais subestimada. Segundo as Boas Práticas de Fornecimento de Medicamentos da China, os produtos são armazenados na temperatura indicada em sua embalagem, ou de acordo com a Farmacopeia Chinesa quando nenhuma temperatura é indicada, e a umidade relativa para o armazenamento de medicamentos é de 35% a 75%. As faixas comumente aplicadas são de 2 a 8 graus Celsius para armazenamento refrigerado, de 8 a 15 graus para armazenamento fresco e de 15 a 25 graus para armazenamento em temperatura ambiente; regem o rótulo do produto e a farmacopeia, não o hábito.
Um armazém de distribuição no norte da China aprendeu isso da pior maneira no verão de 2024. As sondas de sua câmara fria não mostravam nada de errado, mas a auditoria encontrou três períodos consecutivos do turno da noite sem nenhum dado. Durante os dez minutos aproximados que levava a cada noite a troca para a energia de reserva, o sistema de monitoramento simplesmente parava de registrar, e ninguém havia anotado a lacuna à mão. O estoque em si estava bem, mas uma lacuna no registro é uma lacuna no registro, e a constatação da auditoria dizia isso claramente: a continuidade do monitoramento não podia ser demonstrada. Depois disso, o local mudou o sistema para registrar automaticamente durante as transferências de energia, acrescentou alarmes por mensagem de texto e incluiu os simulados de energia de reserva na lista de verificação mensal. O verdadeiro custo da gestão de temperatura e umidade não é o sensor. É o que você consegue mostrar a um auditor depois que o registro se rompe.
O espaçamento entre pilhas pertence ao mesmo limite. O mesmo texto chinês de BPF exige pelo menos 5 centímetros entre pilhas, pelo menos 30 centímetros das pilhas às paredes, tetos, equipamentos de controle de temperatura e tubulações, e pelo menos 10 centímetros das pilhas ao chão. Eles cumprem um trabalho prático: o ar chega ao produto para que as leituras signifiquem algo, e os corredores de inspeção permanecem abertos para que as datas de validade e o status de qualidade possam ser realmente verificados. A codificação por cores segue a mesma lógica — verde para estoque conforme, amarelo para estoque aguardando decisão e vermelho para estoque rejeitado — para que o palete errado não seja retirado por engano.
Onde o limite entre sala limpa e área geral mais frequentemente se rompe
O primeiro ponto fraco é o fluxo de pessoas. Entre uma sala limpa e uma área geral deve haver um procedimento de vestimenta e eclusa: trocar os sapatos, trocar as roupas, lavar as mãos, nessa ordem. Na prática, as falhas são pouco glamourosas. Alguém atravessa a eclusa com os protetores de sapato da área geral para economizar um minuto. Alguém pendura as roupas de sala limpa em um gancho da área geral durante a noite. As partículas trazidas nos sapatos e nas roupas levam muito tempo para serem removidas pelo sistema de filtração. O controle eficaz não é mais cartazes; é fazer da rota correta a única rota conveniente, com acesso por crachá, portas intertravadas e um layout do vestiário que torne o atalho mais difícil que o caminho correto.
O segundo ponto fraco é o fluxo de materiais. Os produtos que entram em uma sala limpa passam por uma escotilha de transferência ou uma sala de desembalagem: a embalagem externa sai na área geral e somente a embalagem interna limpa passa. Os resíduos e os produtos rejeitados precisam de sua própria saída e não devem voltar pela zona limpa. Durante uma auditoria interna, um local que realizava envase asséptico descobriu que a lâmpada ultravioleta de sua escotilha de transferência estava em serviço há dois anos sem substituição. Sua potência havia caído muito abaixo do nível efetivo, enquanto o registro continuava a anotá-la como normal. A lâmpada não havia falhado de repente; havia enfraquecido gradualmente, e ninguém a havia medido. Gerenciar uma porta de materiais significa, em última instância, escrever o ciclo de substituição de cada consumível no registro, em vez de esperar que ele falhe por completo.
O terceiro ponto fraco são os registros e os direitos de acesso. Os dados de monitoramento ambiental, os alarmes de pressão e as curvas de temperatura de uma sala limpa devem ser inalteráveis, indeletáveis e contínuos. As três perguntas que um auditor gosta de fazer são: quem alterou esta curva, quem agiu diante deste alarme e onde o resultado está registrado? Se não for possível respondê-las, o melhor zoneamento não prova nada. Os requisitos em uma área geral são mais brandos, mas a lógica é a mesma: o valor de um registro não está em quanto foi registrado, mas em se a cena pode ser reconstruída quando algo dá errado.
Visto dessa forma, o limite entre sala limpa e área geral das BPF no armazém farmacêutico é na verdade três linhas: para onde o ar flui, para onde as pessoas caminham e para onde os produtos se movem. Muros e portas apenas fixam essas linhas no lugar. Se a cascata de pressão é real, o fluxo de ar foi verificado em operação, as pessoas e os materiais usam rotas separadas e os registros não podem se romper em silêncio, então o limite é real. Se há apenas um muro e uma placa, e ninguém consegue explicar os fluxos por trás deles, o limite é decoração. A pergunta que vale a pena fazer em seguida é esta: à medida que um armazém assume mais operações que precisam de classificação, a atualização da área geral para sala limpa deve começar pelo hardware, ou pela disciplina de fluxos e registros primeiro?
Por Dr. Chen, pesquisador da cadeia de suprimentos Traduzido do inglês. Em caso de divergência, prevalece a versão em inglês.