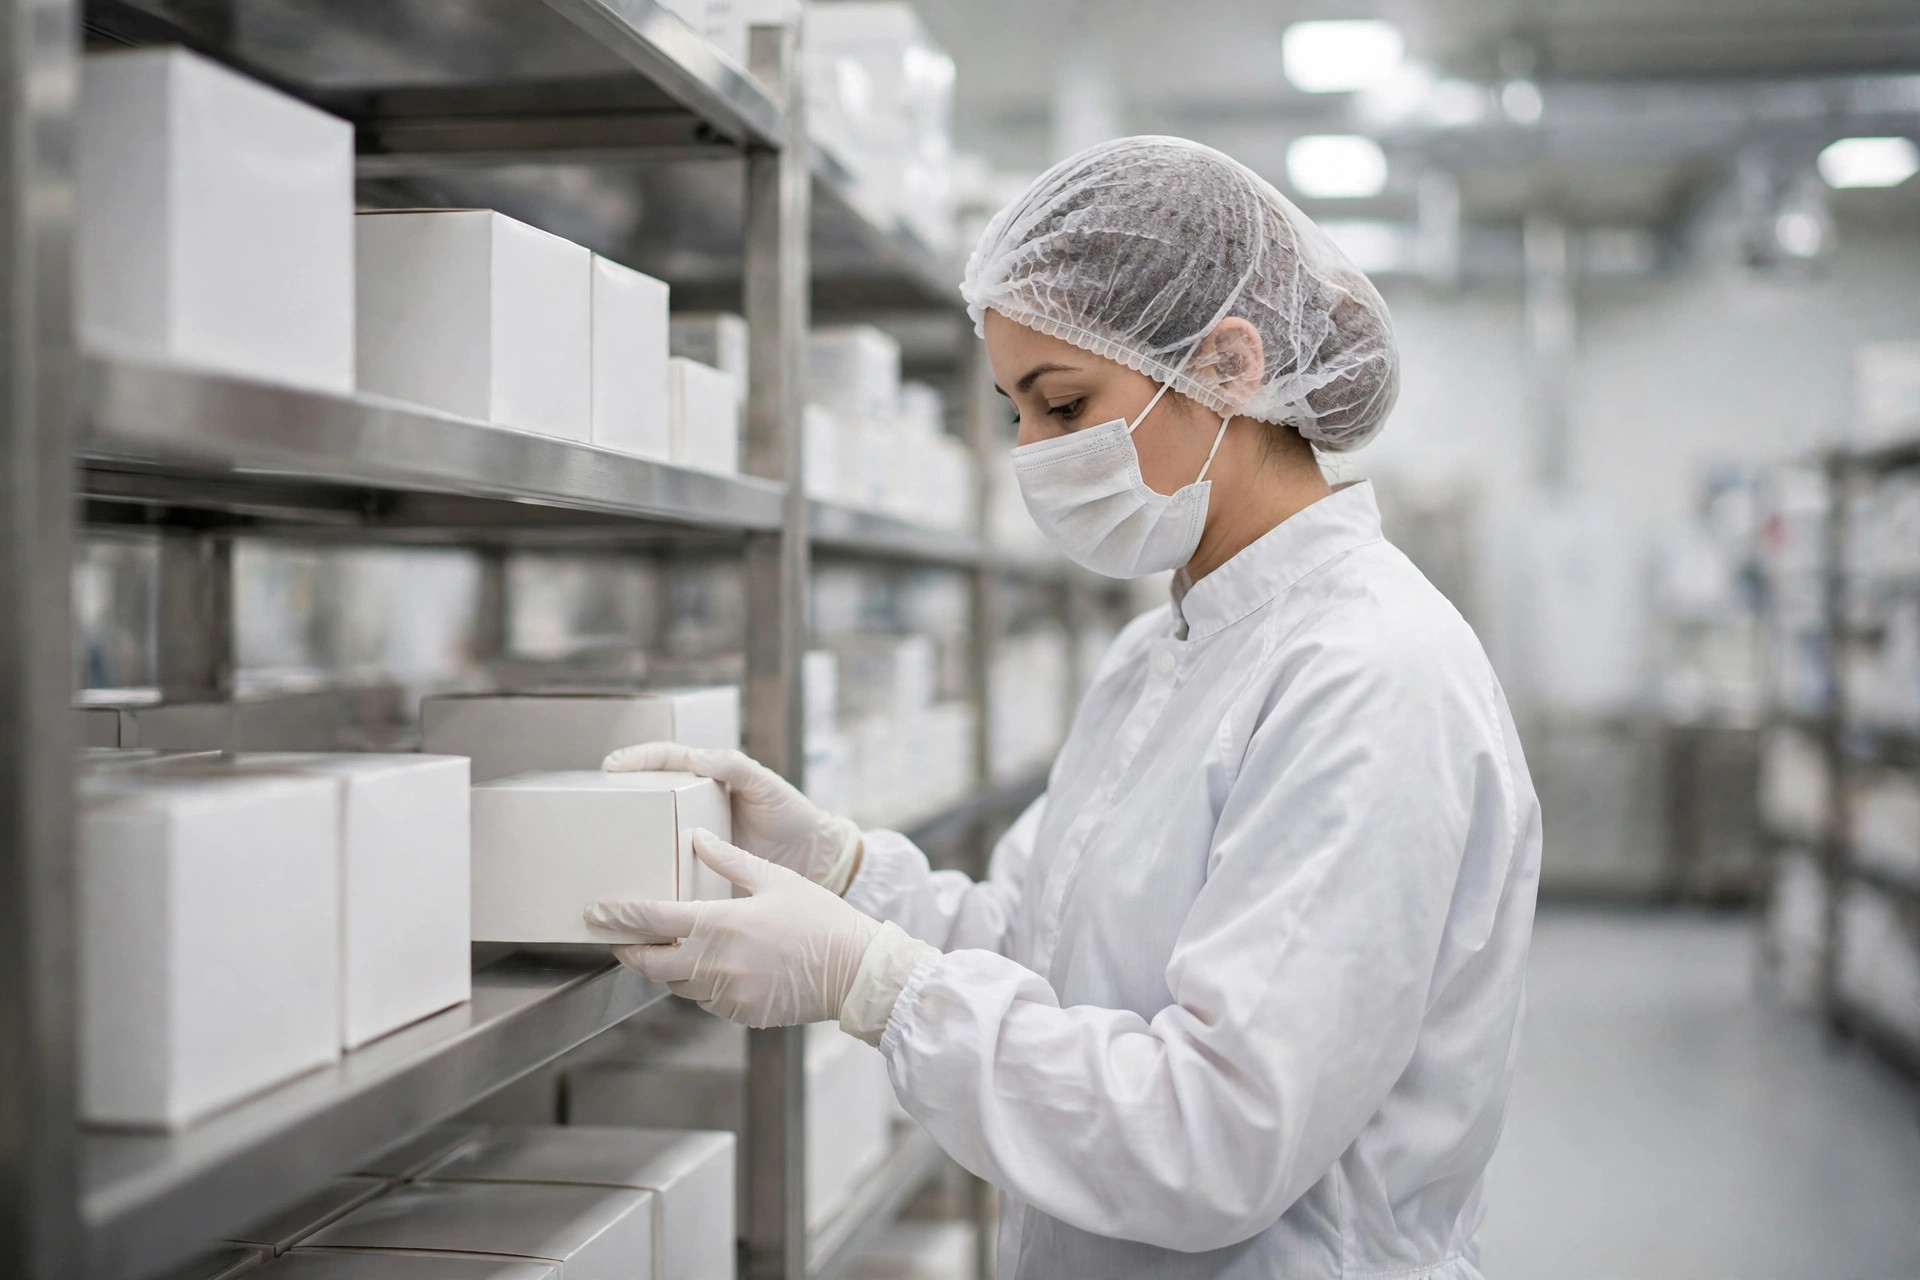
Há alguns anos, entrei num armazém farmacêutico 3PL na Califórnia para uma avaliação de gaps GMP. Antes de olhar o armazém em si, olhei os manômetros de pressão diferencial na parede: doze manômetros, onze com etiquetas de calibração vencidas e um com a agulha presa no zero. O gerente de operações me disse: "Somos um armazém, não uma fábrica de medicamentos." Já ouvi essa frase muitas vezes. Ela me arrepia toda vez. Se um armazém farmacêutico conta como "fábrica de medicamentos" nunca é decisão do gerente de operações. É o produto que decide.
O produto decide onde fica a linha
Aqui está o essencial: a fronteira entre zona limpa e zona geral se resume a uma pergunta — o produto fica exposto?
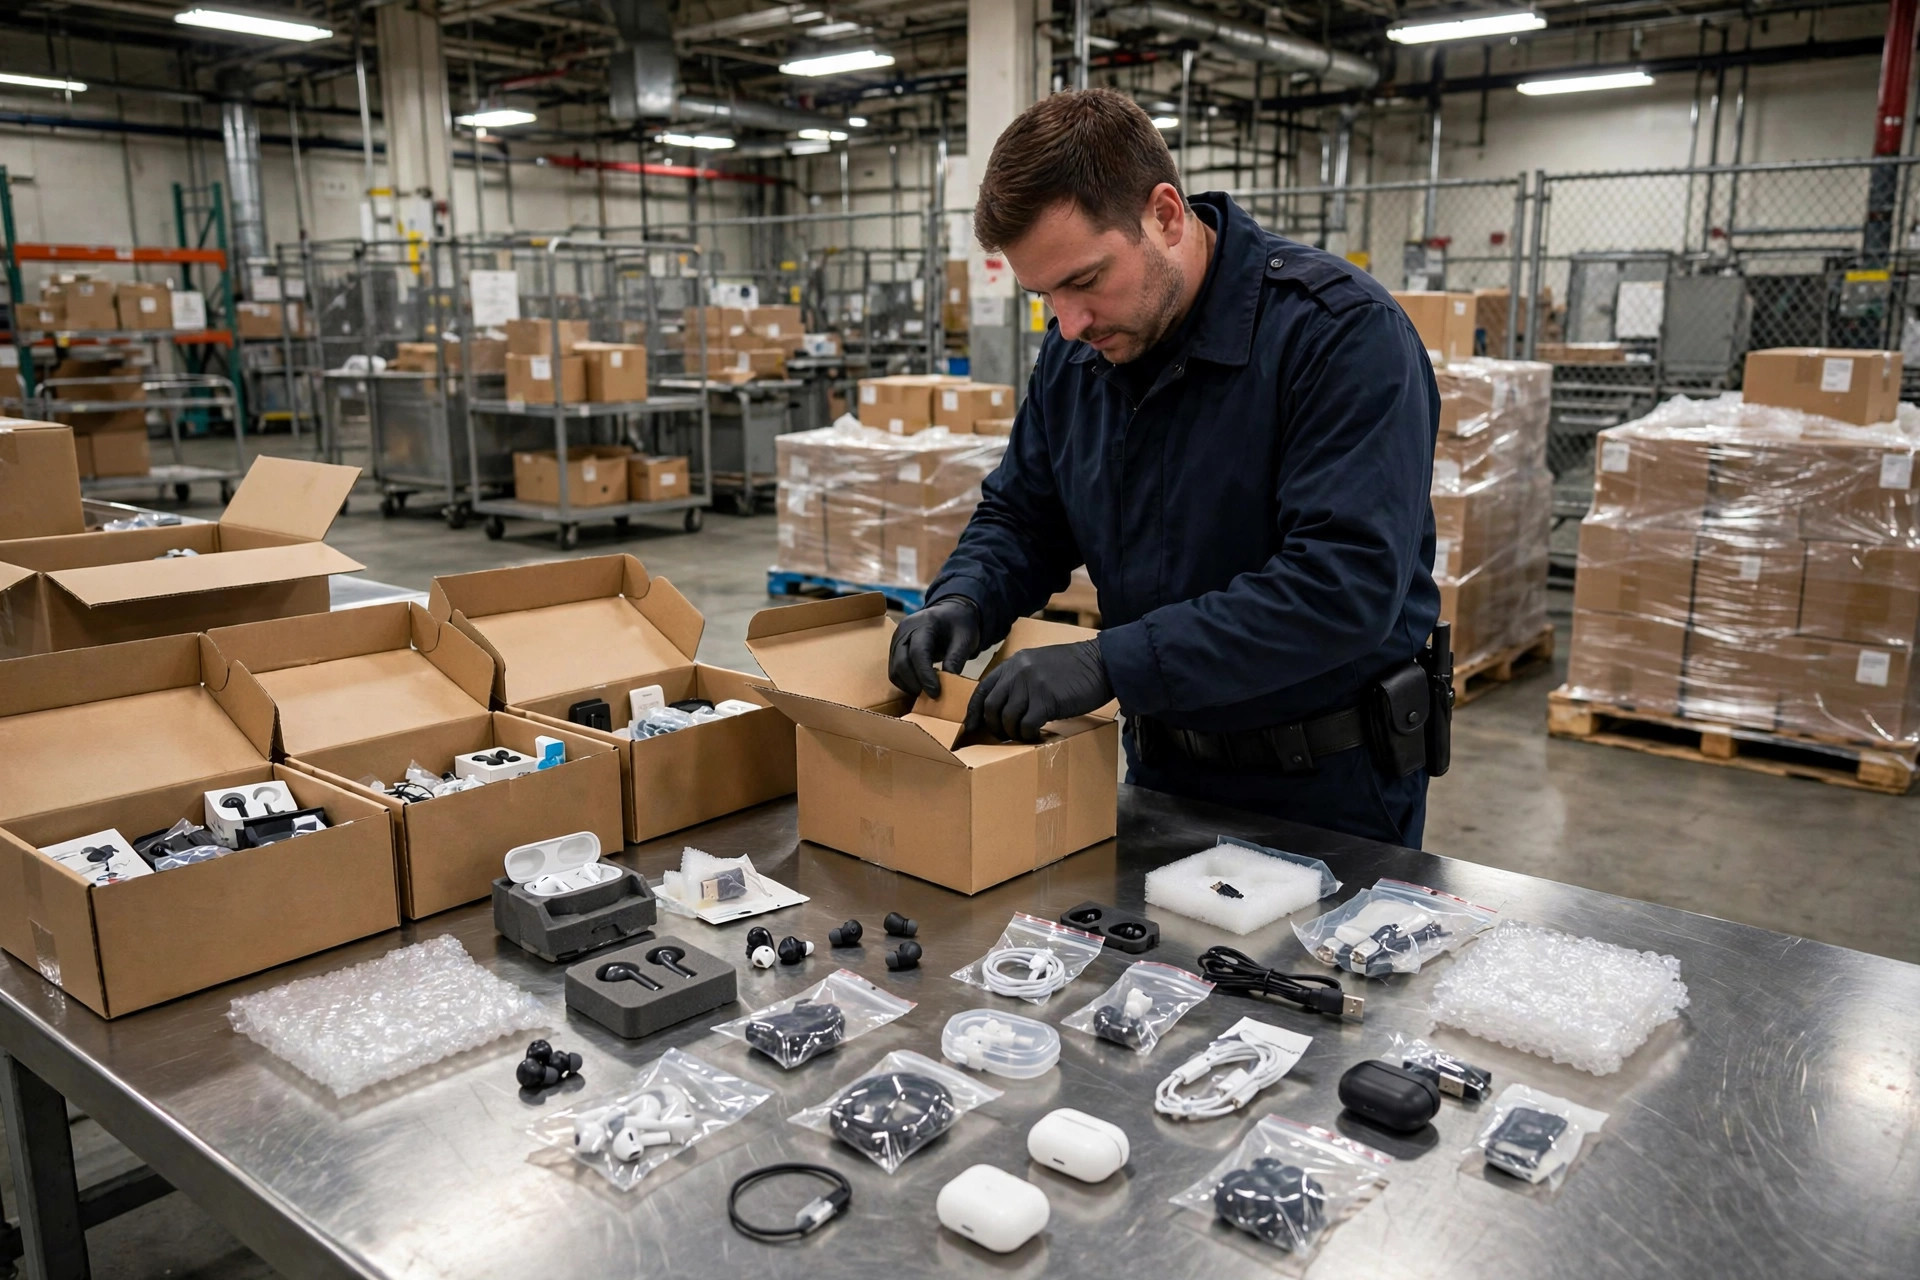
Se tudo o que circula no armazém se move como produtos acabados selados — caixas cheias entrando, caixas cheias saindo, caixas externas nunca abertas — então é uma zona geral. Controle de temperatura e umidade, controle de pragas, controle de poeira, e pronto. Mas no momento em que o armazém faz qualquer uma dessas coisas — separar frascos soltos, abrir embalagens internas para montar pedidos mistos, aplicar etiquetas, amostrar, abrir devoluções para inspeção — o produto sai de sua embalagem original e encontra o ar. Essa área operacional precisa ser gerenciada como zona limpa.
No armazenamento farmacêutico, as necessidades mais comuns de zona limpa não são a fabricação. São três cenários: as salas de amostragem (onde o controle de qualidade coleta amostras), as áreas de etiquetagem e embalagem secundária (aplicação de etiquetas específicas do mercado) e as salas de processamento de devoluções (abrir devoluções, inspecioná-las, decidir se voltam ao estoque ou são destruídas). Construa essas três áreas e você tem uma zona limpa. Seu armazém comum acabou de se tornar um armazém farmacêutico, e o GMP acabou de entrar pela porta.
O grau necessário é uma questão de avaliação de risco, não de ambição. O grau mais comum para zonas limpas de armazéns farmacêuticos é o EU GMP Grau D — ISO Classe 8 em repouso. O Grau D é o nível mais baixo do EU GMP Anexo 1, cobrindo "operações não estéreis onde o produto está exposto", o que corresponde exatamente à amostragem, etiquetagem e embalagem secundária. Subir para o Grau C não está errado, mas seu volume de ar, suas trocas de ar e sua conta de luz vão dobrar, e nenhum inspetor vai elogiá-lo por isso. Por outro lado, se você está etiquetando produtos estéreis e a barreira estéril fica exposta, o Grau D não basta — nesse ponto não é mais uma questão de armazenagem, é uma questão de fabricação. Procure um consultor de qualidade.
Grau D vs. ISO 8: dois idiomas ou um só?
É aqui que os iniciantes se perdem. O EU GMP Anexo 1 (revisão de 2022) classifica as salas limpas em quatro graus, de A a D. O Grau D corresponde à ISO Classe 8 segundo a ISO 14644-1 em repouso, com limite de partículas de 3,520,000 partículas ≥0.5 µm por metro cúbico. Dois detalhes importam aqui. Primeiro, é um padrão em repouso: o Anexo 1 não fixa um número em operação; as empresas o definem por sua própria avaliação de risco. Segundo, o sistema de graus A–D foi escrito para a fabricação de medicamentos estéreis; os armazéns farmacêuticos tomam emprestado o conceito de Grau D como convenção da indústria. Qual norma você aplica e quais limites você define devem estar documentados no seu sistema da qualidade e aprovados pela sua autoridade de qualidade.
A FDA fala outro idioma. As cGMP dos EUA sob a 21 CFR Part 211 estabelecem requisitos gerais para medicamentos acabados — não usam um esquema de graus A–D. O que exigem é que as classificações de salas limpas sejam apropriadas, que o fluxo de ar vá de áreas mais limpas para áreas menos limpas, que os diferenciais sejam monitorados e que os desvios sejam documentados. Os inspetores da FDA são práticos: sua classificação está justificada?, pressão e temperatura/umidade são monitoradas continuamente?, você investigou quando algo saiu da especificação? Em outras palavras, o EU GMP diz o que construir; a FDA se importa mais em provar que continua assim.
Em projetos reais, minha abordagem é simples: projete segundo o EU GMP Anexo 1 Grau D (números claros, fáceis de construir e validar) e opere seu monitoramento e seus registros do jeito que um inspetor da FDA pensa (monitoramento contínuo, investigações de desvios, análise de tendências). Um armazém que satisfaça os dois pode receber clientes de qualquer lado do Atlântico.
Pessoas, materiais, ar: cuide das três linhas
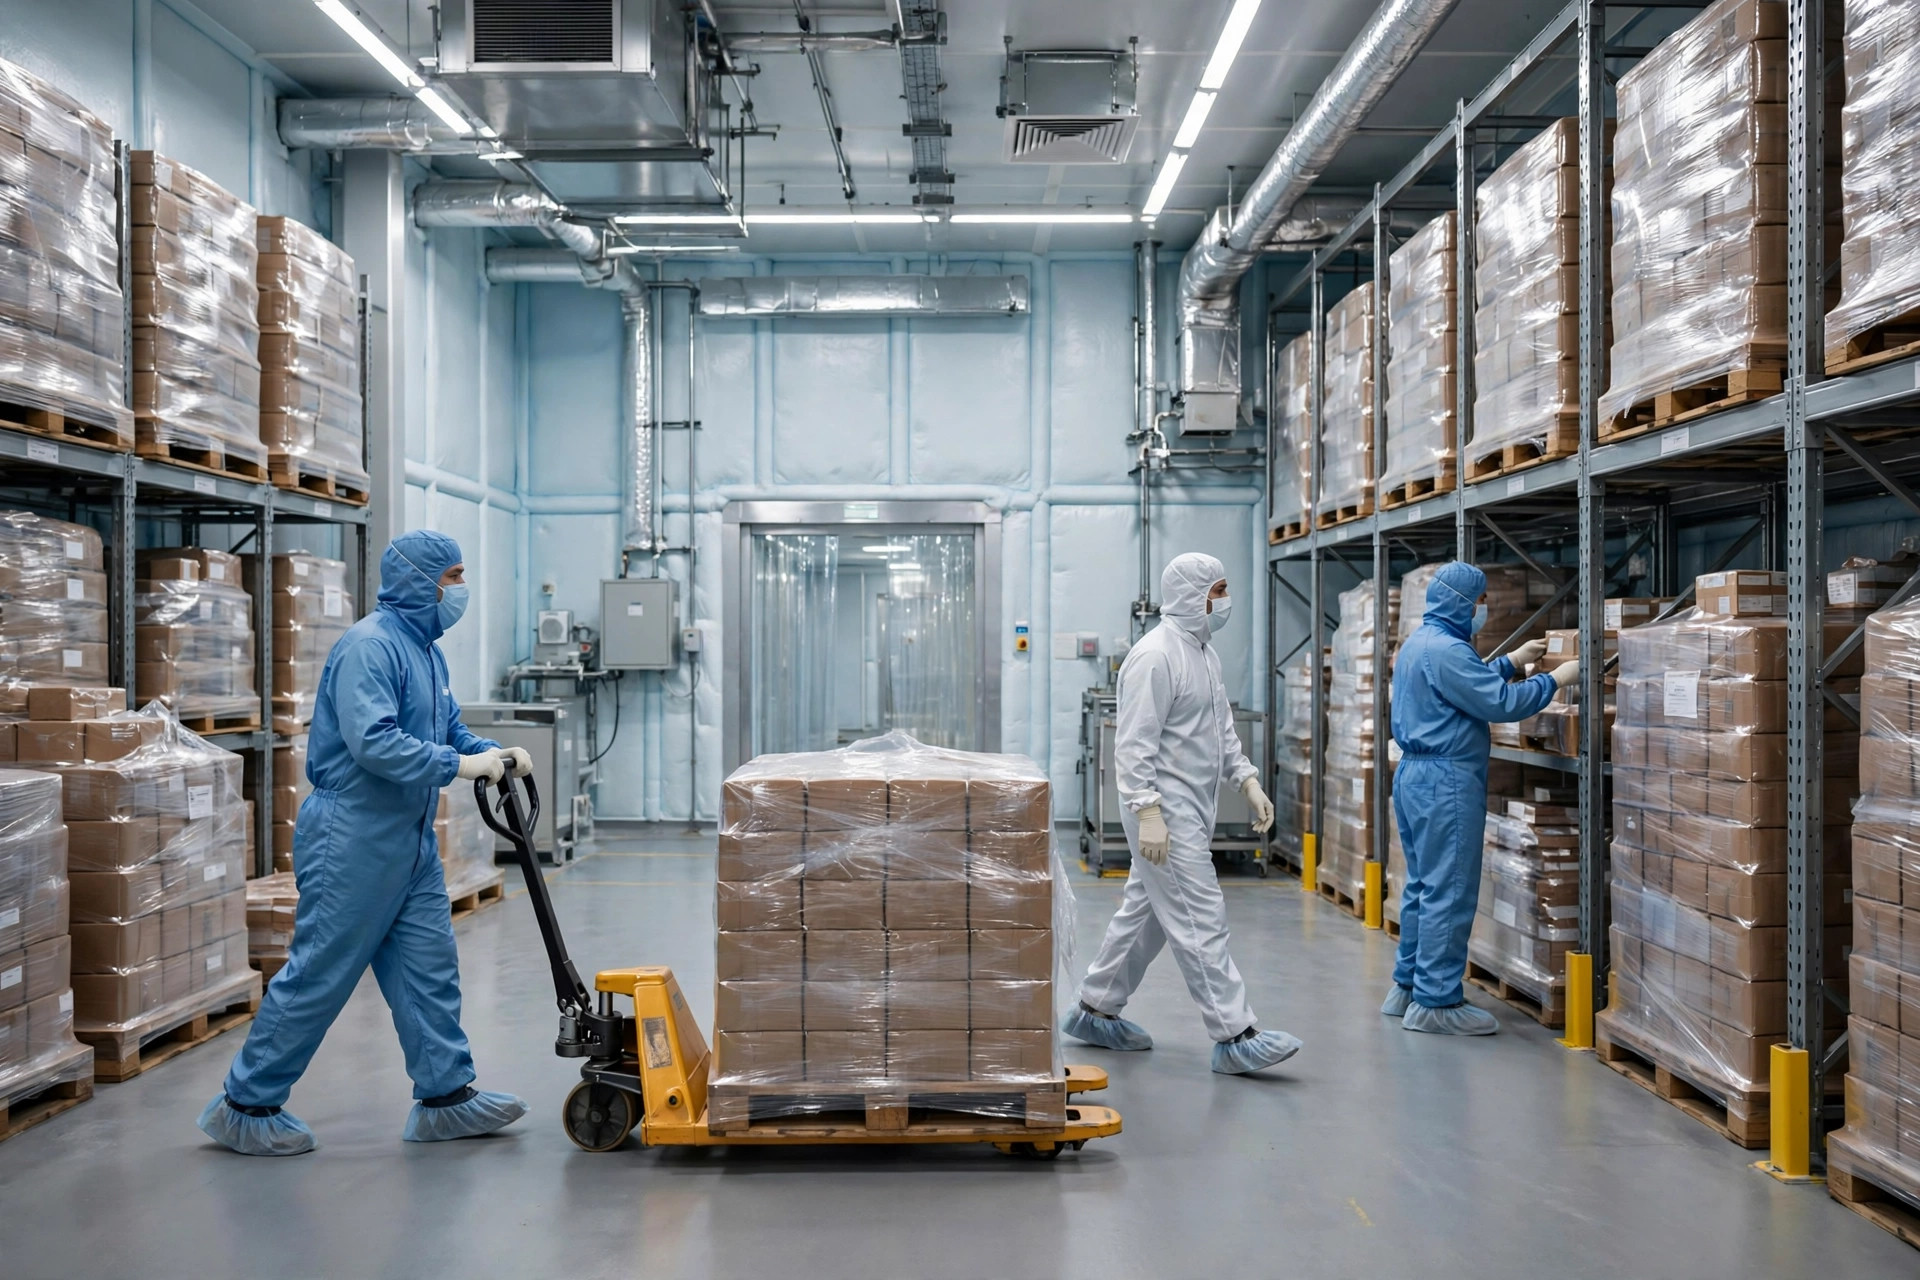
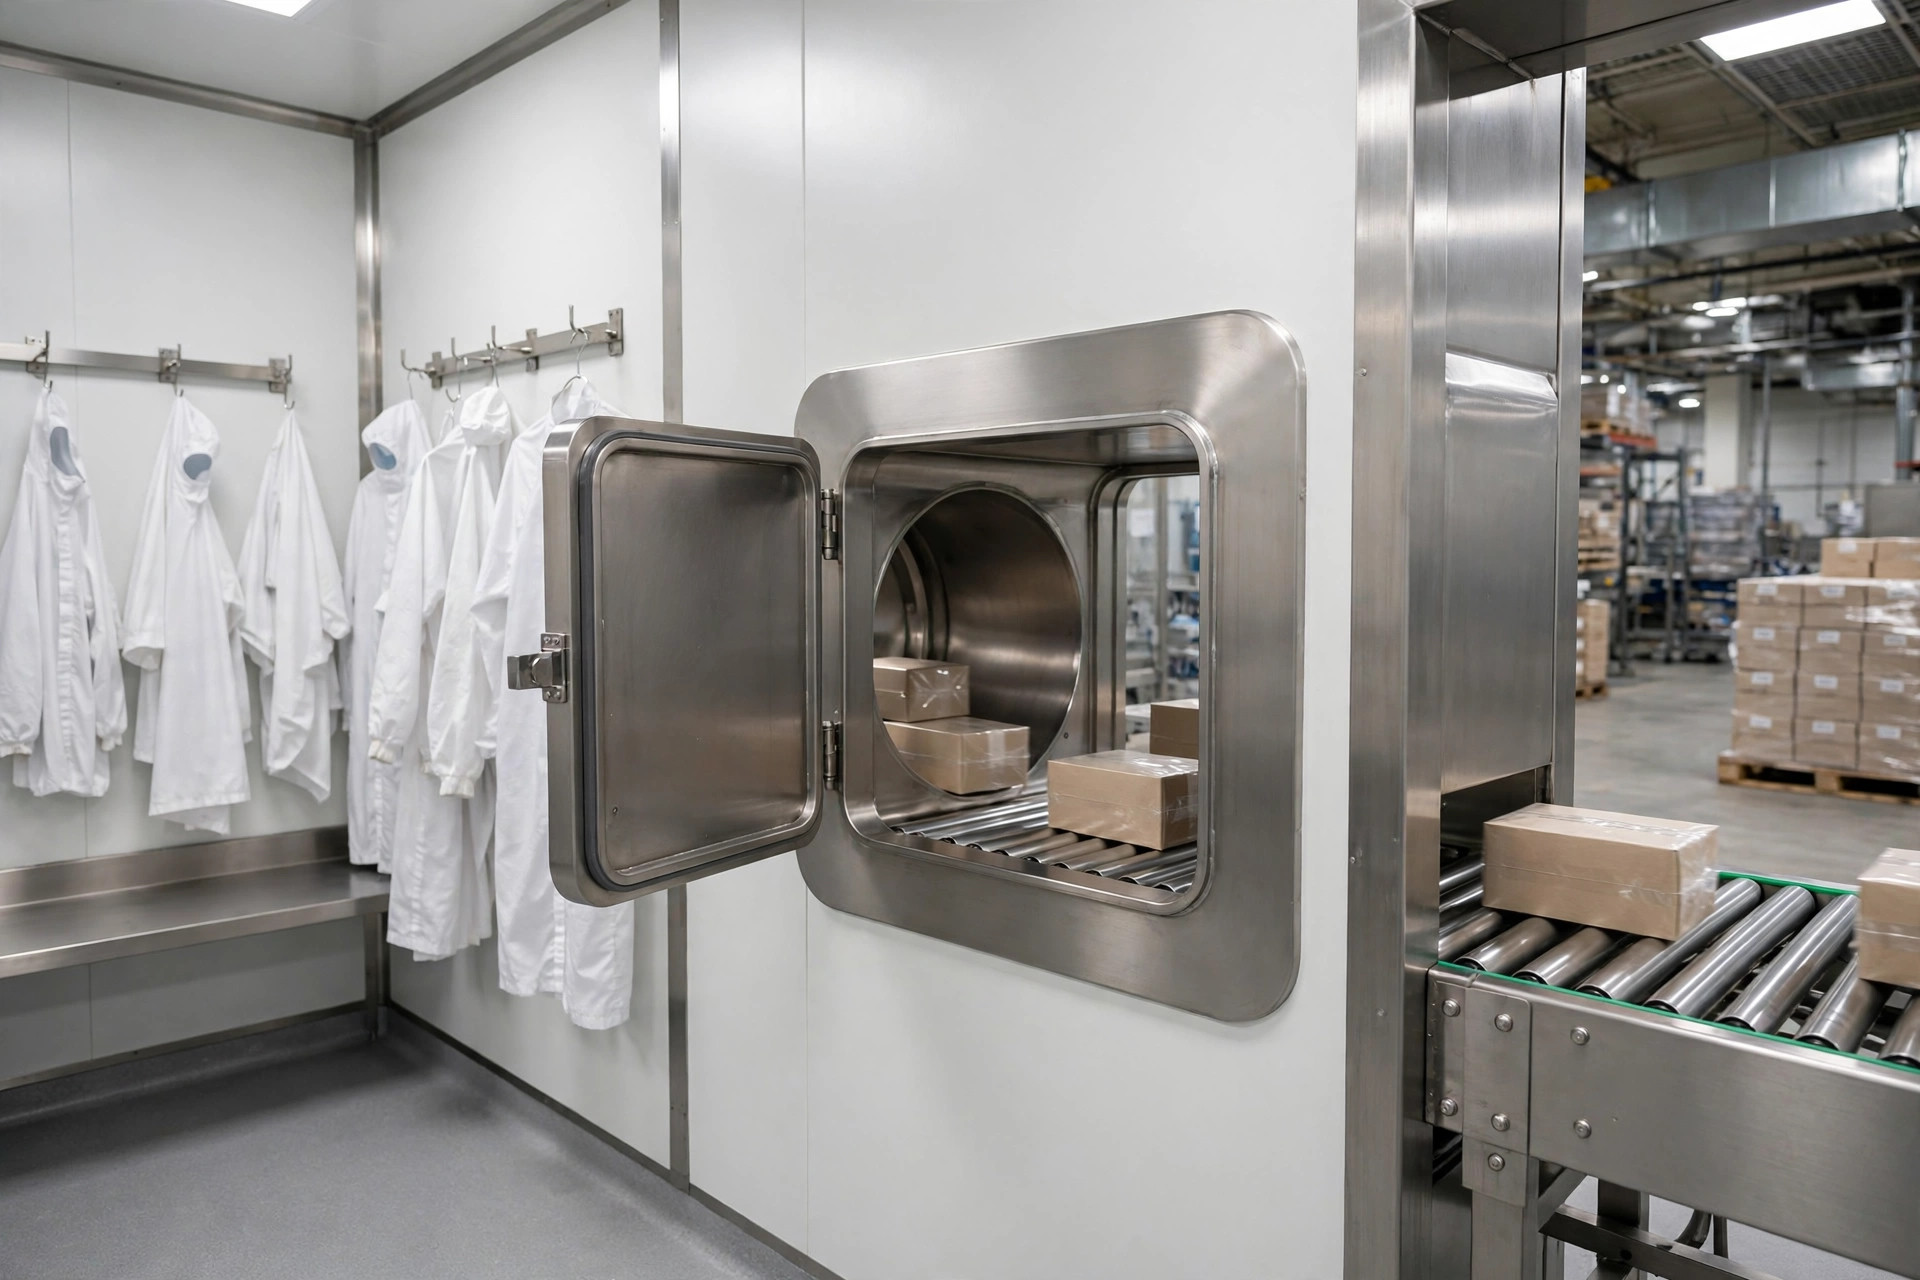
Noventa por cento da contaminação da zona limpa vem das pessoas. O fluxo de pessoas e o fluxo de materiais devem ser projetados separadamente: as pessoas entram na zona limpa pelo corredor de paramentação, os materiais passam por pass-throughs ou eclusas de material. O erro clássico é "uma porta para os dois" — já vi operadores empurrar paletes direto por uma sala de paramentação. A zona limpa mais bonita do mundo não sobrevive a isso.
O procedimento de paramentação é algo que todo inspetor verifica. A sequência padrão: trocar a roupa de rua e calçar calçado dedicado na área geral, entrar na sala de paramentação para vestir a roupa de sala limpa, a touca, a máscara e as luvas, lavar e desinfetar as mãos, e então entrar na eclusa. As roupas têm graus — o Grau D normalmente significa um macacão de peça única ou um conjunto de sala limpa de duas peças com protetores de calçado, com as roupas lavadas em ciclo validado e rastreadas por número. A armadilha mais comum são os registros de paramentação: o SOP descreve três etapas, mas o registro mostra um único check. O inspetor pede ao operador "me mostre o que você acabou de fazer", a resposta não bate com o registro, e aí está sua observação.
As eclusas são os pedágios do seu fluxo de ar. Não pode haver porta direta entre a zona limpa e a zona geral — passa-se por uma eclusa, e as duas portas precisam ser intertravadas para não abrirem ao mesmo tempo; é um princípio declarado no Anexo 1. Os pass-throughs funcionam da mesma forma para os materiais, com lâmpadas UV e intertravamentos, verificados conforme o programa. A cascata de pressão corre sempre numa direção: a pressão da zona limpa acima da eclusa, a eclusa acima da zona geral. O ar flui do limpo para o sujo, nunca o contrário.
O monitoramento do diferencial de pressão e da temperatura/umidade precisa ser contínuo. A prática da indústria é de 10–15 pascais entre salas adjacentes de graus diferentes, e normalmente não menos de 12.5 Pa de uma zona limpa para uma área não classificada. Os manômetros precisam de calibração regular, as leituras precisam ser registradas automaticamente, e as excursões precisam disparar alarmes e investigações. Temperatura e umidade seguem a mesma lógica: armazéns farmacêuticos normalmente operam a 15–25°C e 35–65% de umidade relativa — confira a rotulagem do seu produto para a especificação exata — mas o fluxo de "monitoramento contínuo, alarme em excursão, investigar o desvio" não é negociável. A pergunta favorita de um inspetor: "Quantas excursões no mês passado, e o que você fez a respeito?" Se você não consegue responder, nada mais do que você construiu importa.
Os reincidentes de toda lista de remediação
Já fiz avaliações de gaps suficientes para ver os mesmos achados repetidas vezes. Aqui vai a lista de verificação — passe por ela você mesmo antes de qualquer auditoria:
Manômetros de pressão sem calibração, ou nenhum registro contínuo de pressão — o achado mais comum, de longe. Calibre anualmente, coloque a etiqueta no manômetro, arquive o certificado.
Registros de paramentação incompletos: assinaturas sem etapas, ou carimbos de data/hora do registro posteriores à hora real de entrada na zona limpa. Transforme as etapas de paramentação numa lista de verificação — um check por etapa.
Intertravamentos com falha: as duas portas podem abrir ao mesmo tempo. Teste os dispositivos de intertravamento conforme o programa, guarde os registros de teste e verifique o estado em falha de energia (se as portas devem travar ou liberar na perda de energia — defina nos seus procedimentos).
Validação de limpeza ausente: a zona limpa é limpa, mas não há verificação de resíduo de detergente, nem rotação de desinfetantes, nem prova de que a limpeza funciona. Rotacione os desinfetantes para prevenir resistência microbiana, e sustente seu programa de limpeza com dados de monitoramento ambiental.
Excursões de temperatura/umidade sem investigação: o registrador mostra 28°C numa tarde, e o registro não diz nada. Mesmo que a causa tenha sido "a porta da doca ficou aberta duas horas durante o descarregamento" — escreva, avalie o impacto no produto, defina a ação corretiva, e isso é um desvio aceitável. Não escreva, e é uma observação.
Treinamento inadequado: os operadores não conseguem explicar a diferença entre zona limpa e zona geral, e o registro de treinamento é só uma lista de presença. Em inspeções GMP, perguntar aos operadores é a forma mais direta de verificação.
Quanto aos custos de retrofit, aqui vai a ordem de grandeza: converter um armazém geral num armazém farmacêutico com zona limpa Grau D custa cerca de $200–$400 por pé quadrado nos EUA só para o escopo da zona limpa (envelope, HVAC purificado, monitoramento de pressão e ambiental, validação). Uma zona limpa de amostragem mais etiquetagem de 3,000 pés quadrados normalmente fica entre $600,000 e $1.2 milhão com tudo incluído, e sistemas modulares de sala limpa podem encurtar o cronograma em 20–30% além de parte do custo. Note que isso é só a construção da zona limpa e o trabalho mecânico — validação, sistema de documentação e treinamento de pessoal são à parte. Trate esses números como estimativas aproximadas, não como base para negociar com empreiteiros.
Uma coisa que você pode usar amanhã mesmo: se está planejando um armazém farmacêutico, não desenhe primeiro o layout. Faça uma lista — cada operação deste armazém onde o produto ficará exposto, item por item, com o local de cada uma. Uma vez que essa lista esteja pronta, o escopo da zona limpa, o grau e os fluxos de pessoas/materiais estão todos decididos. A conformidade GMP nunca começa com equipamentos. Começa com essa lista.
Traduzido do inglês. Em caso de divergência, prevalece a versão em inglês.