Em 2 de fevereiro de 2026, o Regulamento do Sistema de Gestão da Qualidade (QMSR) da FDA entrou em vigor, reescrevendo a Parte 820 do 21 CFR e incorporando a norma ISO 13485:2016 por referência. Para muitos distribuidores de dispositivos e armazéns de terceiros, essa data foi um exame, não uma manchete. O armazenamento de dispositivos médicos em armazém agora é julgado pela capacidade de um armazém de provar, com registros, que cada produto foi armazenado corretamente desde a chegada até a saída. O negócio está passando de encontrar um lugar limpo para colocar as coisas para manter uma cadeia de evidências que mostre que elas sempre foram colocadas no lugar certo.
A mudança tem um motor claro. A distribuição de dispositivos se fragmentou: o mesmo lote pode passar pela sala de cirurgia de um hospital, pelo armazém de um distribuidor e pela sala de estar de um consumidor. À medida que os canais se multiplicaram, os limites da responsabilidade de armazenamento se diluíram. Os hospitais têm suas próprias regras de armazenamento estéril, os usuários domésticos quase nenhuma, e o armazém no meio tornou-se o único elo capaz de cobrir sistematicamente a lacuna. Os reguladores seguiram a mesma lógica, transferindo a atenção dos registros de produção na fábrica para as evidências de armazenamento na cadeia de distribuição.
O armazenamento de dispositivos médicos em armazém não é armazenamento comum: três classes de dispositivos, três lógicas
O erro mais comum é tratar todos os dispositivos como se fossem o mesmo tipo de mercadoria. Um armazém que aplica um único padrão de temperatura e umidade a todo o seu estoque acabará falhando em alguma categoria de produto. Pelos requisitos de armazenamento, os dispositivos se dividem aproximadamente em três grupos, cada um com sua própria lógica.
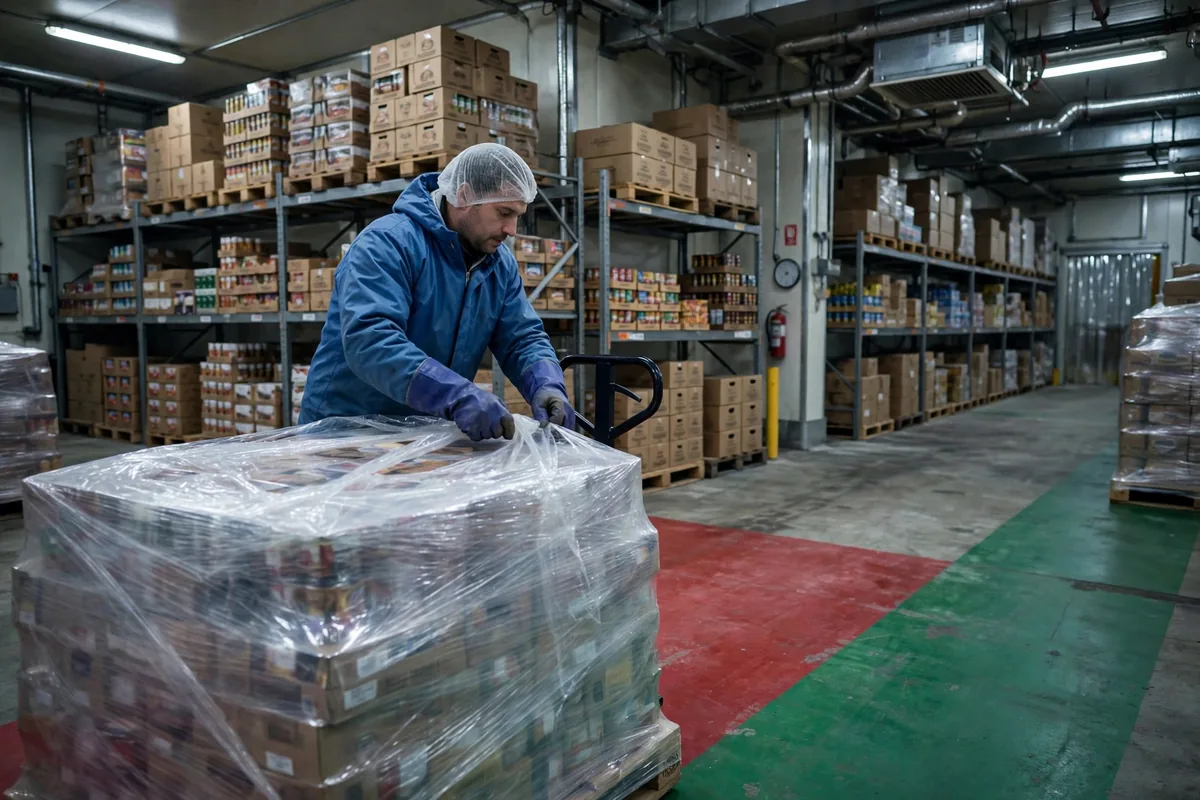
O primeiro grupo é o dos instrumentos cirúrgicos e produtos em embalagem estéril. O que importa aqui é a integridade da embalagem e um ambiente limpo. De acordo com os requisitos do CDC e da norma AAMI ST79, as áreas de armazenamento estéril devem ser mantidas a 20–23°C com umidade relativa de 30%–60%, monitoradas e documentadas continuamente. As distâncias em relação ao piso, às paredes e ao teto existem por um motivo: a água de limpeza, a condensação das paredes e a descarga dos sprinklers nunca devem alcançar uma embalagem estéril. As caixas nunca ficam diretamente sobre o piso nem encostadas nas paredes, e as caixas pesadas nunca pressionam a embalagem estéril para economizar espaço.
O segundo grupo é o dos implantes e consumíveis de alto valor: próteses articulares, marcapassos, sistemas de fixação ortopédica. Suas exigências de temperatura são comparativamente tolerantes, e a maioria é armazenada à temperatura ambiente controlada. A Farmacopeia dos Estados Unidos define a temperatura ambiente controlada como 20–25°C, permitindo-se excursões breves entre 15°C e 30°C, desde que a temperatura cinética média não ultrapasse 25°C. O verdadeiro desafio de armazenamento dos implantes não é a temperatura, mas a rastreabilidade: um único implante pode trocar de mãos três ou quatro vezes antes de chegar a um paciente, e qualquer quebra no registro de lote torna impossível localizá-lo em um recall.
O terceiro grupo é o dos dispositivos de monitoramento domiciliar: monitores de pressão arterial, medidores de glicose, oxímetros de pulso domésticos. Eles vão diretamente aos consumidores, e suas condições de armazenamento estão impressas no rótulo, geralmente temperatura ambiente, protegidos da umidade e do esmagamento. O problema é o volume. Os dispositivos domésticos são baratos, numerosos e têm datas de validade dispersas, por isso os armazéns tendem a gerenciá-los como mercadorias de consumo comuns, e o estoque de validade curta flui silenciosamente para o canal de vendas mais lento.
| Categoria | Prioridades de armazenamento | Faixa de referência verificada | Risco principal |
|---|---|---|---|
| Instrumentos cirúrgicos, embalagens estéreis | Limpeza, integridade da embalagem, monitoramento contínuo | 20–23°C, umidade relativa de 30%–60% | Embalagens danificadas, umidade, esmagamento |
| Implantes, consumíveis de alto valor | Temperatura ambiente, rastreabilidade por lote | Temperatura ambiente controlada 20–25°C | Cadeia de lote rompida, estoque misturado |
| Dispositivos de monitoramento domiciliar | Temperatura ambiente, proteção contra umidade e esmagamento | Conforme indicado no rótulo do produto | Datas de validade misturadas, envio de estoque de validade curta |
Os números desta tabela têm fontes públicas: os números de armazenamento estéril vêm dos requisitos do CDC e da norma AAMI ST79, e a faixa de temperatura ambiente controlada vem do Capítulo Geral 659 da USP. Quando o rótulo de um produto indicar condições diferentes, prevalece o rótulo.
O livro de rastreabilidade no armazenamento de dispositivos médicos: UDI, números de lote e FEFO
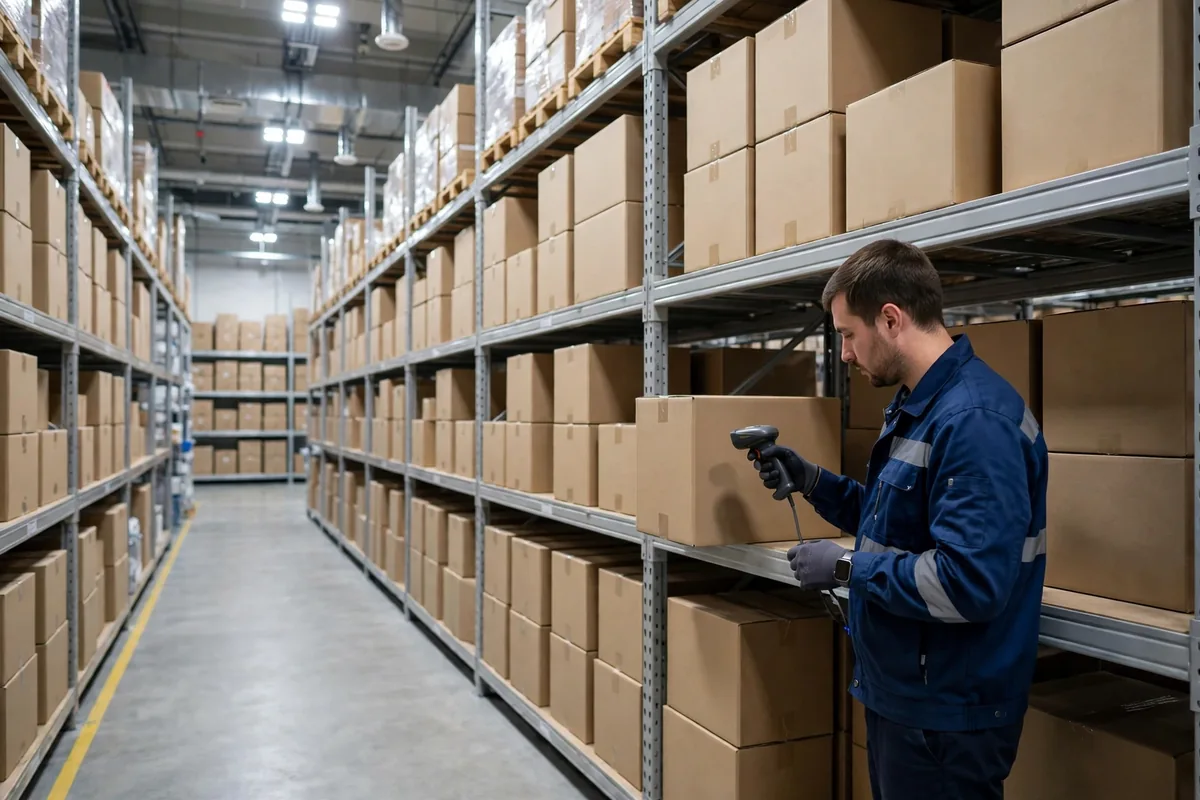
A rastreabilidade é o livro que mais vale a pena auditar neste negócio. De acordo com a regra de Identificação Única de Dispositivos (UDI) da FDA (Parte 830 do 21 CFR), uma UDI tem duas partes: um Identificador de Dispositivo (DI) fixo que nomeia o rotulador e o modelo específico, e um Identificador de Produção (PI) variável que traz o lote ou partida, o número de série, a data de validade ou a data de fabricação. Os dados do DI são enviados ao Banco de Dados Global de Identificação Única de Dispositivos (GUDID). O armazém não emite códigos; seu trabalho é escaneá-los, uma vez no recebimento e outra no embarque, para que o vínculo entre lote, validade e UDI nunca se rompa.
Um distribuidor de implantes ortopédicos certa vez fez um simulado interno: suponha que um lote de próteses de joelho precise ser recolhido, e o armazém tem duas horas para localizar cada unidade em estoque e rastrear cada unidade já enviada. O primeiro simulado levou quase o dia inteiro. O sistema não era lento; parte do estoque havia sido recebida escaneando apenas o código da caixa externa, nunca a UDI individual, de modo que o mapa de lote para localização teve de ser reconstruído à mão a partir de papéis avulsos. Após a correção, o mesmo simulado terminou em menos de duas horas. Duas horas não é um limite de tempo escrito em nenhum regulamento; é a meta interna do próprio distribuidor, definida para que o armazém saiba onde está o produto antes que o aviso de recall chegue aos hospitais. A lição é clara: a velocidade da rastreabilidade depende menos de quão caro é o sistema do que de quão completo foi o escaneamento no recebimento. Os segundos economizados no cais são devolvidos em horas durante um recall.
O primeiro a vencer, primeiro a sair (FEFO) é a outra metade do livro de rastreabilidade. A gestão de validades dos dispositivos difere da dos alimentos: alimentos vencidos geralmente estragam, enquanto um dispositivo vencido pode perder sua barreira estéril ou o desempenho de seu material, e o risco é mais difícil de ver. O FEFO só funciona quando os dados de validade do sistema são reais. Em muitos armazéns, as datas de validade são digitadas à mão, e um erro de digitação de um mês transforma estoque de validade curta em estoque de validade longa. Um controle viável: a equipe de qualidade amostra todos os meses os 20 lotes de validade mais próxima, conferindo-os com os rótulos físicos, relaxando para verificações trimestrais após três meses limpos.
O que o QMSR mudou para os registros de armazém
O efeito mais direto do QMSR sobre os armazéns está nos registros. A Parte 820 revisada do 21 CFR incorpora a norma ISO 13485:2016 como requisito central, mantendo acréscimos específicos da FDA, incluindo a seção 820.35 sobre o conteúdo dos registros e a seção 820.45 sobre os controles de rotulagem e embalagem. Para um armazém, isso significa três exigências práticas.
Primeiro, os registros de temperatura e umidade devem ser contínuos e recuperáveis. Registrar as condições à mão duas vezes por dia é difícil de defender: se o compressor de uma câmara fria falhar às 2 da manhã, um registro manual só pode provar que o dia foi normal e não diz nada sobre a noite. Sondas de monitoramento contínuo com alarmes automáticos custam muito menos do que uma única investigação de desvio.
Segundo, os desvios precisam de registros de tratamento. Uma excursão de temperatura não é necessariamente um incidente. O que os inspetores procuram é o que aconteceu depois: se os lotes afetados foram colocados em quarentena, se o impacto no produto foi avaliado e se foram tomadas medidas corretivas. Um registro que diz «a temperatura excedeu os limites por duas horas; lotes em quarentena, impacto avaliado, nenhum efeito constatado» é mais convincente do que um registro perfeito para sempre.
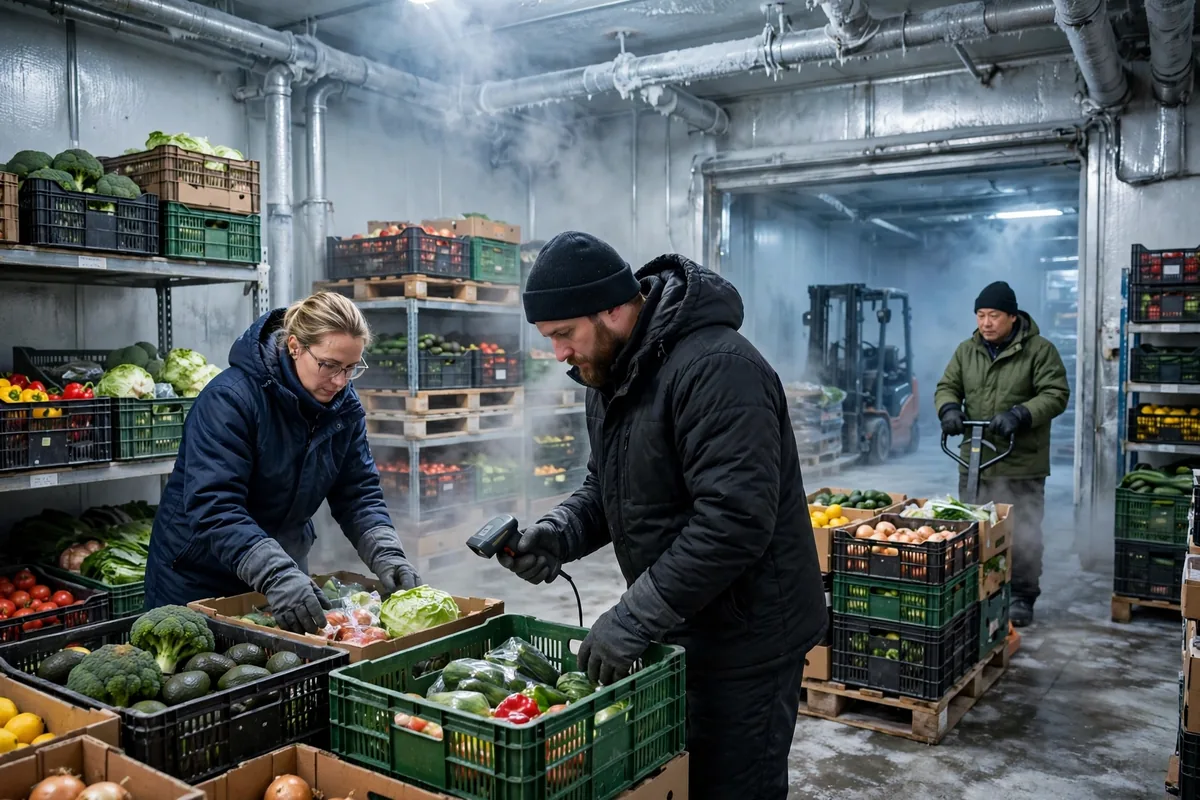
Terceiro, o limite entre a cadeia de frio e a temperatura ambiente deve ser registrado por escrito. Os produtos que precisam de refrigeração são armazenados a 2–8°C; os produtos de temperatura ambiente são armazenados à temperatura ambiente controlada, 20–25°C. Os armazéns com um limite difuso falham no ponto de entrega: mercadorias refrigeradas deixadas por tempo demais na zona ambiente, ou mercadorias de temperatura ambiente empurradas por engano para a câmara fria. Os custos são assimétricos. As mercadorias refrigeradas que perdem temperatura podem ter de ser descartadas por completo; as mercadorias de temperatura ambiente em uma câmara fria geralmente são um falso alarme. A sinalização das zonas, a validação rigorosa no sistema de localizações e uma segunda verificação na entrega são necessárias, e nenhuma das três substitui as outras.
Há um ponto contraintuitivo aqui: o maior custo deste negócio não é a câmara fria, mas os registros e a rastreabilidade. A eletricidade e a depreciação de uma câmara fria são visíveis, fixas e fáceis de orçar. Não localizar um lote inteiro durante um recall, ou não conseguir apresentar registros contínuos durante uma inspeção, custa várias vezes mais e não pode ser orçado com antecedência. Muitos armazéns gastam livremente em equipamentos de controle de temperatura e depois continuam cortando custos nos processos de escaneamento e registro. Essa é a conta calculada ao contrário. O armazém de um distribuidor regional mostra a alternativa: três zonas, ambiente, armazenamento estéril e uma câmara fria de 2–8°C, cada uma monitorada de forma independente, com o recebimento bloqueado até que a UDI e a data de validade sejam escaneadas. Nenhum sistema caro; o processo está completo: zoneamento, escaneamento, registros e simulados.
A conformidade no armazenamento de dispositivos médicos em armazém apenas começou. À medida que o QMSR se assenta, é provável que o foco da inspeção passe de «o manual da qualidade existe?» para «os registros podem provar que é assim que o trabalho é realmente feito todos os dias?». A pergunta para qualquer operador de armazém: se um inspetor escolher um lote ao acaso e pedir sua jornada completa do recebimento ao embarque em poucas horas, seu armazém pode apresentá-la? A resposta decide se o bilhete para este negócio permanece em suas mãos. Por Dr. Chen, Pesquisador da cadeia de suprimentos Traduzido do inglês. Em caso de divergência, prevalece a versão em inglês.