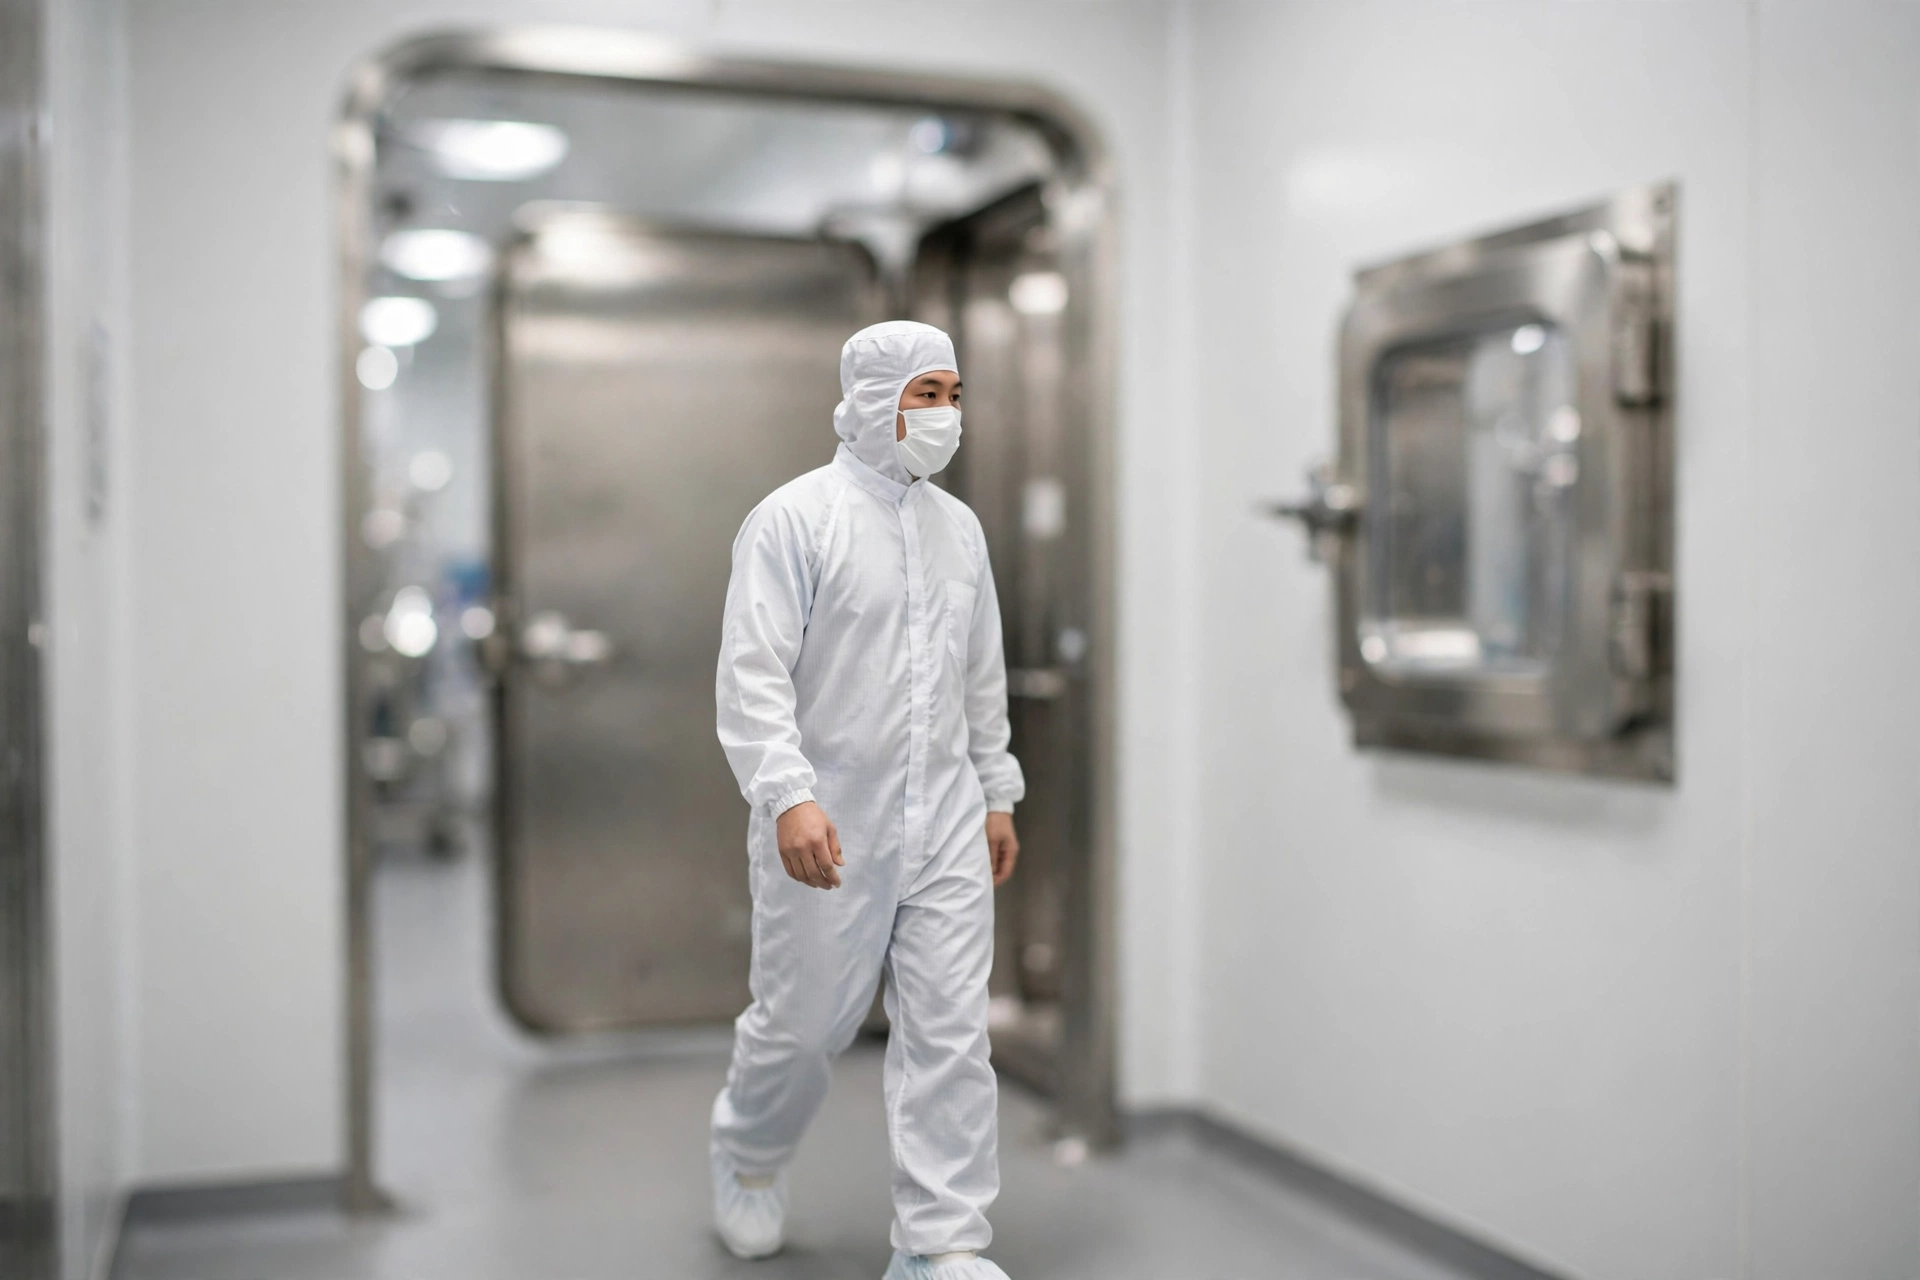
欧州連合のGMP Annex 1が大幅に改訂され、2023年に施行されたとき、医薬品倉庫の現場では一つの疑問が繰り返し浮上した。倉庫に本当にクリーンルームは必要なのか。医薬品倉庫のGMPにおけるクリーンルームと一般エリアの問いは、通常、壁と看板で答えられる——こちら側がクリーンルーム、あちら側が一般エリア。しかし、公表されている規制文書によれば、それは順序が逆である。境界はまず空気の動きと流れの規律のシステムであり、壁はそれが最終的に取る形にすぎない。
まず何よりも、二つの概念を分けて考える必要がある。GMPは医薬品の製造を規制する。保管と流通は、医薬品適正供給規範(Good Supply Practice)と医薬品適正流通規範(Good Distribution Practice)の対象である。完成品の保管と流通のみを行う倉庫は、通常、管理された非分類エリアである。温度と湿度は規定されモニタリングされるが、粒子分類の義務はない。クリーンルームが必要になるのは、開放製品、無菌充填、あるいはそれに類する露出工程を伴う場合に限られる。保管倉庫をクリーンルーム基準で建設するのは金の無駄であり、分類を要する工程を一般エリアに置けば、リスクは監査員、そして最終的には患者の側に残る。境界を引く第一歩は、したがって、その工程が実際にどの区分に属するかを決めることである。
医薬品倉庫におけるクリーンルームと一般エリア:分けられるのは壁ではなく空気である
ISO 14644-1では、清浄度は1立方メートルの空気中に含まれる0.5マイクロメートル以上の浮遊粒子の数で測られる。限度値は、ISOクラス5で3,520、ISOクラス7で352,000、ISOクラス8で3,520,000であり、各段階は前の段階よりおよそ10倍緩やかになる。EU GMP Annex 1は、そのグレードAからDをこの尺度に対応付けている。グレードAはISO 5、グレードCは静止時ISO 7・運転時ISO 8、グレードDはISO 8に相当する。日々その範囲内に保つには三つの要素が必要である。HEPAフィルター、圧力カスケード、そして粒子をかき回すのではなく運び去る空気の動きである。
差圧は、境界を最も読み取りやすい指標である。EU GMP Annex 1は、グレードの異なる部屋の間で最低10 Paを規定し、広く適用されているガイダンス値は10〜15 Paである。数値よりも方向が重要である。清浄なゾーンほど圧力が高く、空気は清浄な方から清浄でない方へしか流れない。中国東部のある流通倉庫は、2024年の自己点検でこれを身をもって知った。クリーンコリドーと一般保管エリアの間の圧力計は、安心できる12 Paを示していた。しかし、ドアが開閉するたびに、読み値は4 Paを下回り、回復に30秒近くかかった。問題はファンではなかった。ドアだった。時間を節約しようと、エアロックの両扉が同時に開けられ、カスケードが短絡していたのである。インターロックが取り付けられ、二つのドアが同時に開かなくなると、圧力曲線はようやく安定した。圧力とは、適格性確認の日の数値ではない。ドアの開閉が繰り返される通常の稼働日に持ちこたえる数値である。
気流パターンは、境界の第二の要素である。グレードAのゾーンでは一方向流が用いられ、作業位置におけるガイダンス値はおよそ0.36〜0.54メートル毎秒であり、空気は粒子を循環させるのではなく、ピストンのように押し出す。一般エリアにはそのような要件はない。その換気はまず温度、湿度、作業者の快適性のためのものである。最も見落とされやすい接合部は、還気口と排気口の位置である。一つの短絡した還気口がカスケード全体を傾けることがある。図面ではこれを見抜けない。運転中に採取した粒子数と圧力ログを照らし合わせて読むことでのみ、空気が本当に設計通りの方向に動いていることを確認できる。
温湿度記録:失敗は通常、逸脱ではなく空白である
温度と湿度は、医薬品倉庫における最も基本的な境界線であり、最も過小評価されている。中国の医薬品適正供給規範(GSP)では、製品は包装に記載された温度で保管され、温度の記載がない場合は中国薬局方に従い、医薬品保管の相対湿度は35%〜75%である。一般的に適用される区分は、冷蔵保管が2〜8度、冷所保管が8〜15度、常温保管が15〜25度であり、決めるのは製品ラベルと薬局方であって、慣習ではない。
中国北部のある流通倉庫は、2024年の夏にこれを高い代償を払って学んだ。冷蔵室のプローブには何の異常も示されなかったが、監査で夜勤の3回連続の期間にデータがまったくないことが判明した。毎晩、予備電源への切り替えにかかる10分ほどの間、モニタリングシステムは記録をただ停止しており、誰もその空白を手書きで記録していなかった。在庫自体は問題なかったが、記録の空白は記録の空白であり、監査指摘はそのことを率直に述べた。モニタリングの継続性を実証できなかったのである。その後、その現場は、電源切り替え中も自動的に記録するようシステムを変更し、テキストメッセージによるアラームを追加し、予備電源の訓練を月次チェックリストに書き込んだ。温湿度管理の真のコストはセンサーではない。記録が途切れた後に監査員に何を示せるかである。
スタック間の間隔も同じ境界に属する。同じ中国のGSPの条文は、スタック間に少なくとも5センチメートル、スタックから壁、天井、温度制御設備、配管まで少なくとも30センチメートル、スタックから床まで少なくとも10センチメートルを要求している。これらには実用的な意味がある。空気が製品に届くことで読み値に意味が生まれ、点検通路が開いたままになることで、有効期限と品質状態を実際に確認できる。色分けも同じ考え方である。合格品は緑、判定待ちは黄、不合格品は赤——間違ったパレットを誤って取り出さないためである。
クリーンルームと一般エリアの境界が最も頻繁に破れる場所
第一の弱点は、人の流れである。クリーンルームと一般エリアの間には、更衣とエアロックの手順がなければならない。靴を履き替え、衣服を着替え、手を洗う。この順序である。実際には、失敗は地味なものである。誰かが1分を節約しようと、一般エリア用の上履きのままエアロックを通る。誰かがクリーンルーム用の衣服を一晩、一般エリアのフックに掛ける。靴や衣服に付いて運び込まれた粒子を、ろ過システムが除去するには長い時間がかかる。効果的な管理は、ポスターを増やすことではない。正しいルートを唯一の便利なルートにすることである。バッジによる入室管理、インターロック付きドア、近道が正規の経路より難しくなるような更衣室のレイアウトである。
第二の弱点は、物の流れである。クリーンルームに入る物品は、パススルー・ハッチまたは開梱室を通る。外装は一般エリアで外され、拭き清められた内装だけが通される。廃棄物と不合格品には専用の出口が必要であり、クリーンゾーンを逆戻りしてはならない。内部監査の際、無菌充填を行うある現場では、パススルー・ハッチの紫外線ランプが2年間交換されずに使用されていたことが判明した。その出力は有効レベルをはるかに下回るまで低下していたのに、記録には正常と記され続けていた。ランプは突然故障したのではなかった。徐々に衰え、誰も測定していなかったのである。物の出入り口を管理するとは、最終的には、あらゆる消耗品の交換サイクルを台帳に書き込むことであり、完全に故障するのを待つことではない。
第三の弱点は、記録とアクセス権である。クリーンルームの環境モニタリングデータ、圧力アラーム、温度曲線は、改ざんできず、削除できず、連続していなければならない。監査員が好んで尋ねる三つの問いは、この曲線を誰が変更したのか、このアラームに誰が対応したのか、そして結果はどこに記録されているのか、である。これらに答えられなければ、どんなに優れたゾーニングも何も証明しない。一般エリアの要件は緩やかだが、論理は同じである。記録の価値は、どれだけ記録したかではなく、何か問題が起きたときに現場を再現できるかどうかである。
こうして見ると、医薬品倉庫のGMPにおけるクリーンルームと一般エリアの境界は、実は三つの線である。空気がどちらへ流れるか、人がどちらへ歩くか、物がどちらへ動くか。壁とドアは、それらの線を定位置に固定するだけである。圧力カスケードが本物であり、気流が運転中に検証され、人と物が別々の経路を使い、記録が静かに途切れることがなければ、境界は本物である。壁と看板しかなく、その背後にある流れを誰も説明できなければ、境界は装飾である。次に問うべきはこうである。倉庫が分類を要する工程を増やしていく中で、一般エリアからクリーンルームへの格上げは、ハードウェアから始めるべきか、それとも流れと記録の規律から先に始めるべきか。
Dr. Chen(サプライチェーン研究者)著 英語版からの翻訳。内容に相違がある場合は英語版を優先します。