数年前、私はGMPギャップアセスメントのためにカリフォルニアの医薬品3PL倉庫を訪れた。倉庫そのものを見る前に、壁の差圧計に目を向けた——12台の計器のうち、11台は校正ステッカーが期限切れ、1台は針がゼロに張り付いたままだった。オペレーションマネージャーはこう言った。「うちは倉庫です、製薬工場じゃありません」。この言葉は何度も聞いた。そのたびに背筋が凍る。医薬品倉庫が「製薬工場」に当たるかどうかは、オペレーションマネージャーが決めることではない。製品が決めるのだ。
製品が境界線の位置を決める
結論から言おう。クリーンゾーンと一般ゾーンの境界線は、ひとつの問いにかかっている——製品は外気にさらされるか?
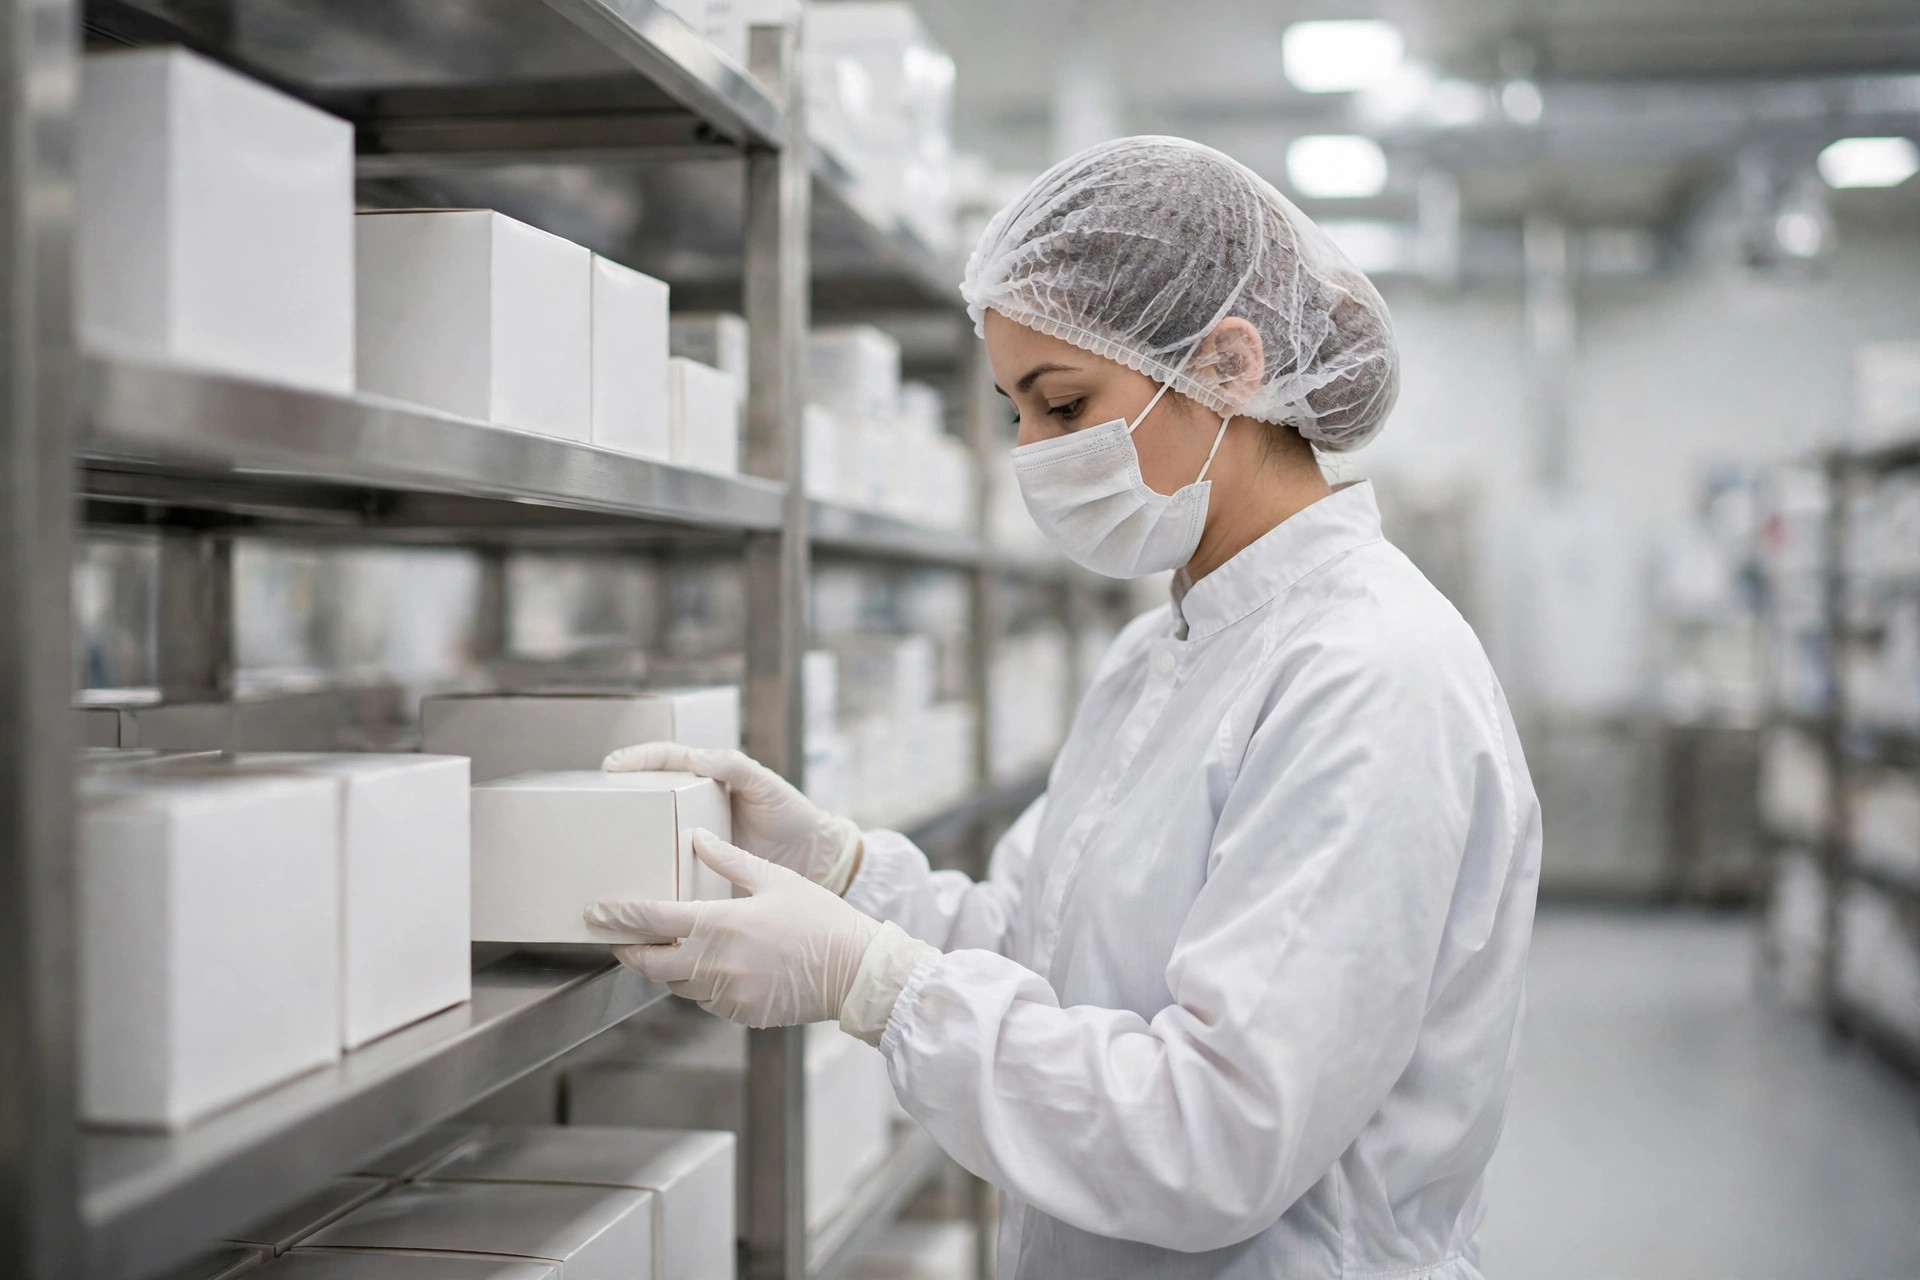
倉庫内を動くものがすべて密封された完成品で——フルケースで入ってフルケースで出て、外装カートンが一度も開けられない——なら、それは一般ゾーンだ。温湿度管理、防虫・防鼠、粉じん管理をやればそれで終わり。しかし、倉庫が次のような作業のいずれかを行った瞬間——バラ瓶のピッキング、内装を開けて混載オーダーを組む、ラベルを貼る、抜き取り検査、返品を開けて点検する——製品は元の包装を離れて空気に触れる。その作業エリアはクリーンゾーンとして管理しなければならない。
医薬品倉庫において、クリーンゾーンのニーズが最も多いのは製造ではない。3つのシーンだ:抜き取り検査室(QCがサンプルを採取する場所)、ラベリング・二次包装エリア(市場向けラベルを貼る)、返品処理室(返品を開けて点検し、再入庫か廃棄かを判断する)である。この3つのエリアを作れば、そこはクリーンゾーンになる。普通の倉庫は医薬品倉庫に変わり、GMPがドアから入ってくる。
グレードの高さは、リスクアセスメントで決める問題であり、見栄の問題ではない。医薬品倉庫のクリーンゾーンで最も一般的なグレードはEU GMPグレードD——静止時ISOクラス8である。グレードDはEU GMP Annex 1で最も低いランクで、「製品がさらされる非無菌操作」をカバーし、これは抜き取り検査、ラベリング、二次包装にぴったり当てはまる。グレードCに上げるのは間違いではないが、換気量、換気回数、電気代は倍増し、それを褒めてくれる査察官はいない。逆に、無菌製品にラベルを貼っていて無菌バリアがさらされるなら、グレードDでは足りない——その時点で倉庫の問題ではなく製造の問題だ。品質コンサルタントを雇うこと。
グレードDとISO 8:2つの言語か、1つの言語か
ここで新人が迷子になる。EU GMP Annex 1(2022年改訂)はクリーンルームをAからDの4グレードに分類する。グレードDは静止時のISO 14644-1におけるISOクラス8に相当し、粒子限界は0.5 µm以上の粒子で1立方メートルあたり3,520,000個だ。ここで重要なポイントが2つ。第一に、これは静止時の基準だ——Annex 1は稼働時の数値を固定しておらず、各社が自社のリスクアセスメントで定める。第二に、A~Dのグレード制度は無菌医薬品製造のために書かれたもので、医薬品倉庫はグレードDの概念を業界の慣行として借用している。どの規格を適用し、どんな限界値を設けるかは、品質システムに文書化し、品質責任者の承認を得なければならない。
FDAは別の言葉を話す。21 CFR Part 211に基づく米国cGMPは完成医薬品に対する一般的な要求事項を定めており、A~Dのグレード制度は使わない。求められるのは、クリーンルームの分類が適切であること、気流がより清浄なエリアから清浄度の低いエリアへ流れること、差圧を監視すること、逸脱を記録することだ。FDAの査察官は実務的だ——分類は正当化されているか、差圧と温湿度は連続監視されているか、規格外れが起きたときに調査したか。言い換えれば、EU GMPは「何を作るべきか」を教えてくれ、FDAは「それが維持されていることを証明できるか」を重視する。
実際のプロジェクトでは、私のアプローチはシンプルだ:EU GMP Annex 1 グレードDに合わせて設計し(数値が明確で、作りやすく、バリデーションもしやすい)、FDA査察官の考え方で監視と記録を回す(連続監視、逸脱調査、トレンド分析)。両方を満たす倉庫なら、大西洋のどちら側の顧客でも受け入れられる。
人、モノ、空気:3つのラインをすべて守る
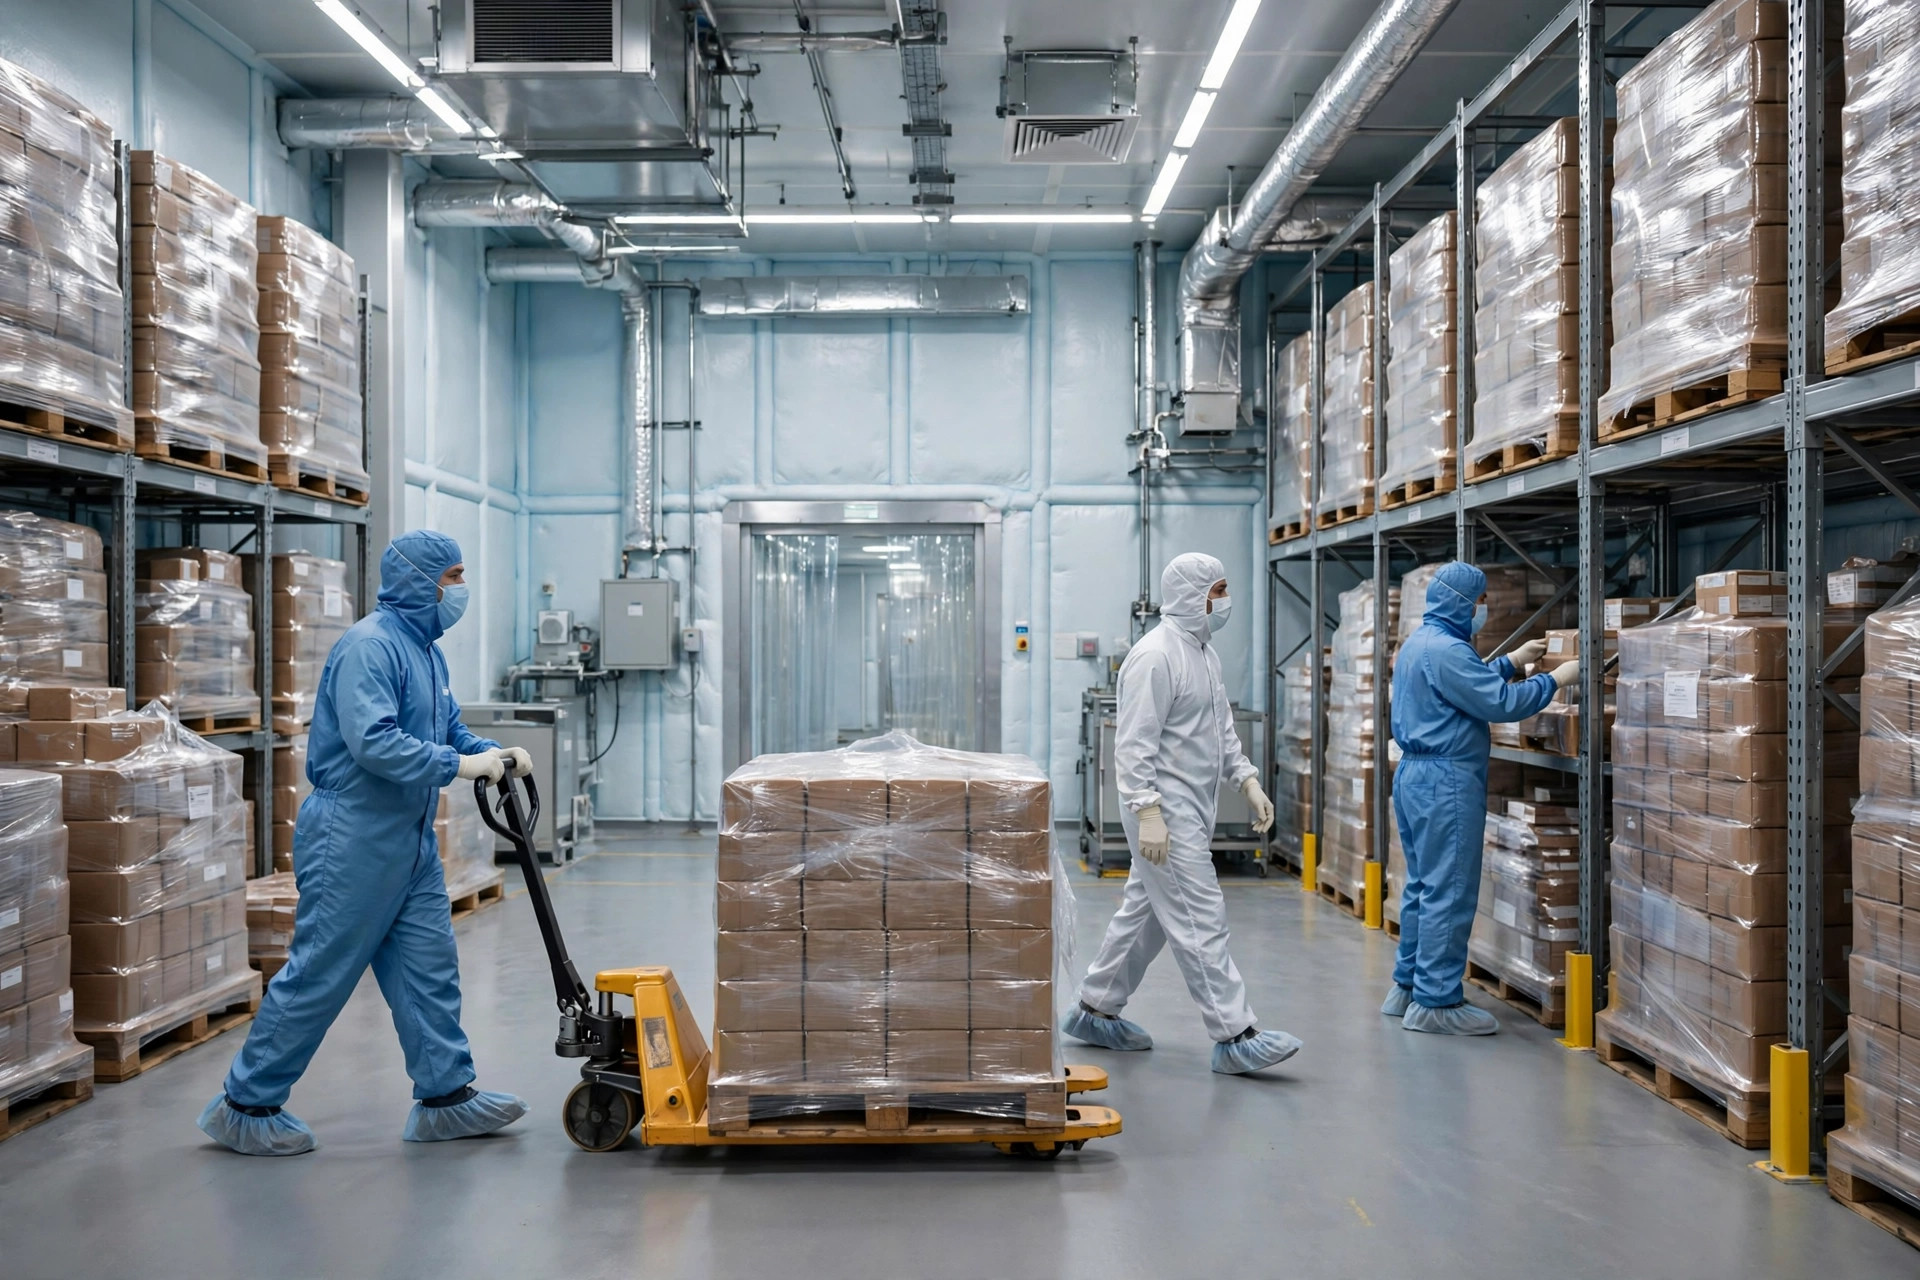
クリーンゾーンの汚染の9割は人から来る。人流と物流は別々に設計しなければならない:人は更衣室通路からクリーンゾーンに入り、物はパスボックスやマテリアルエアロックを通る。古典的な間違いは「人の入口と物の入口を兼用すること」だ——更衣室をパレットごと押し通すオペレーターを私は見たことがある。世界一きれいなクリーンゾーンでも、それをやられたら生き残れない。
更衣手順は、どの査察官もチェックするポイントだ。標準的な順序はこうだ:一般エリアで私服を脱いで専用シューズに履き替え、更衣室でクリーンルームウェア、ヘアキャップ、マスク、手袋を着用し、手を洗って消毒してからエアロックに入る。ウェアにはグレードがある——グレードDでは通常、上下一体型カバーオールか、シューズカバー付きの上下セパレート型クリーンルームウェアで、洗濯はバリデートされたサイクルで行い、番号で管理する。最も多い落とし穴は更衣記録だ:SOPには3ステップと書いてあるのに、記録はチェックマーク1つ。査察官がオペレーターに「今やったことを説明してくれ」と聞き、答えが記録と合わず、指摘が付く。
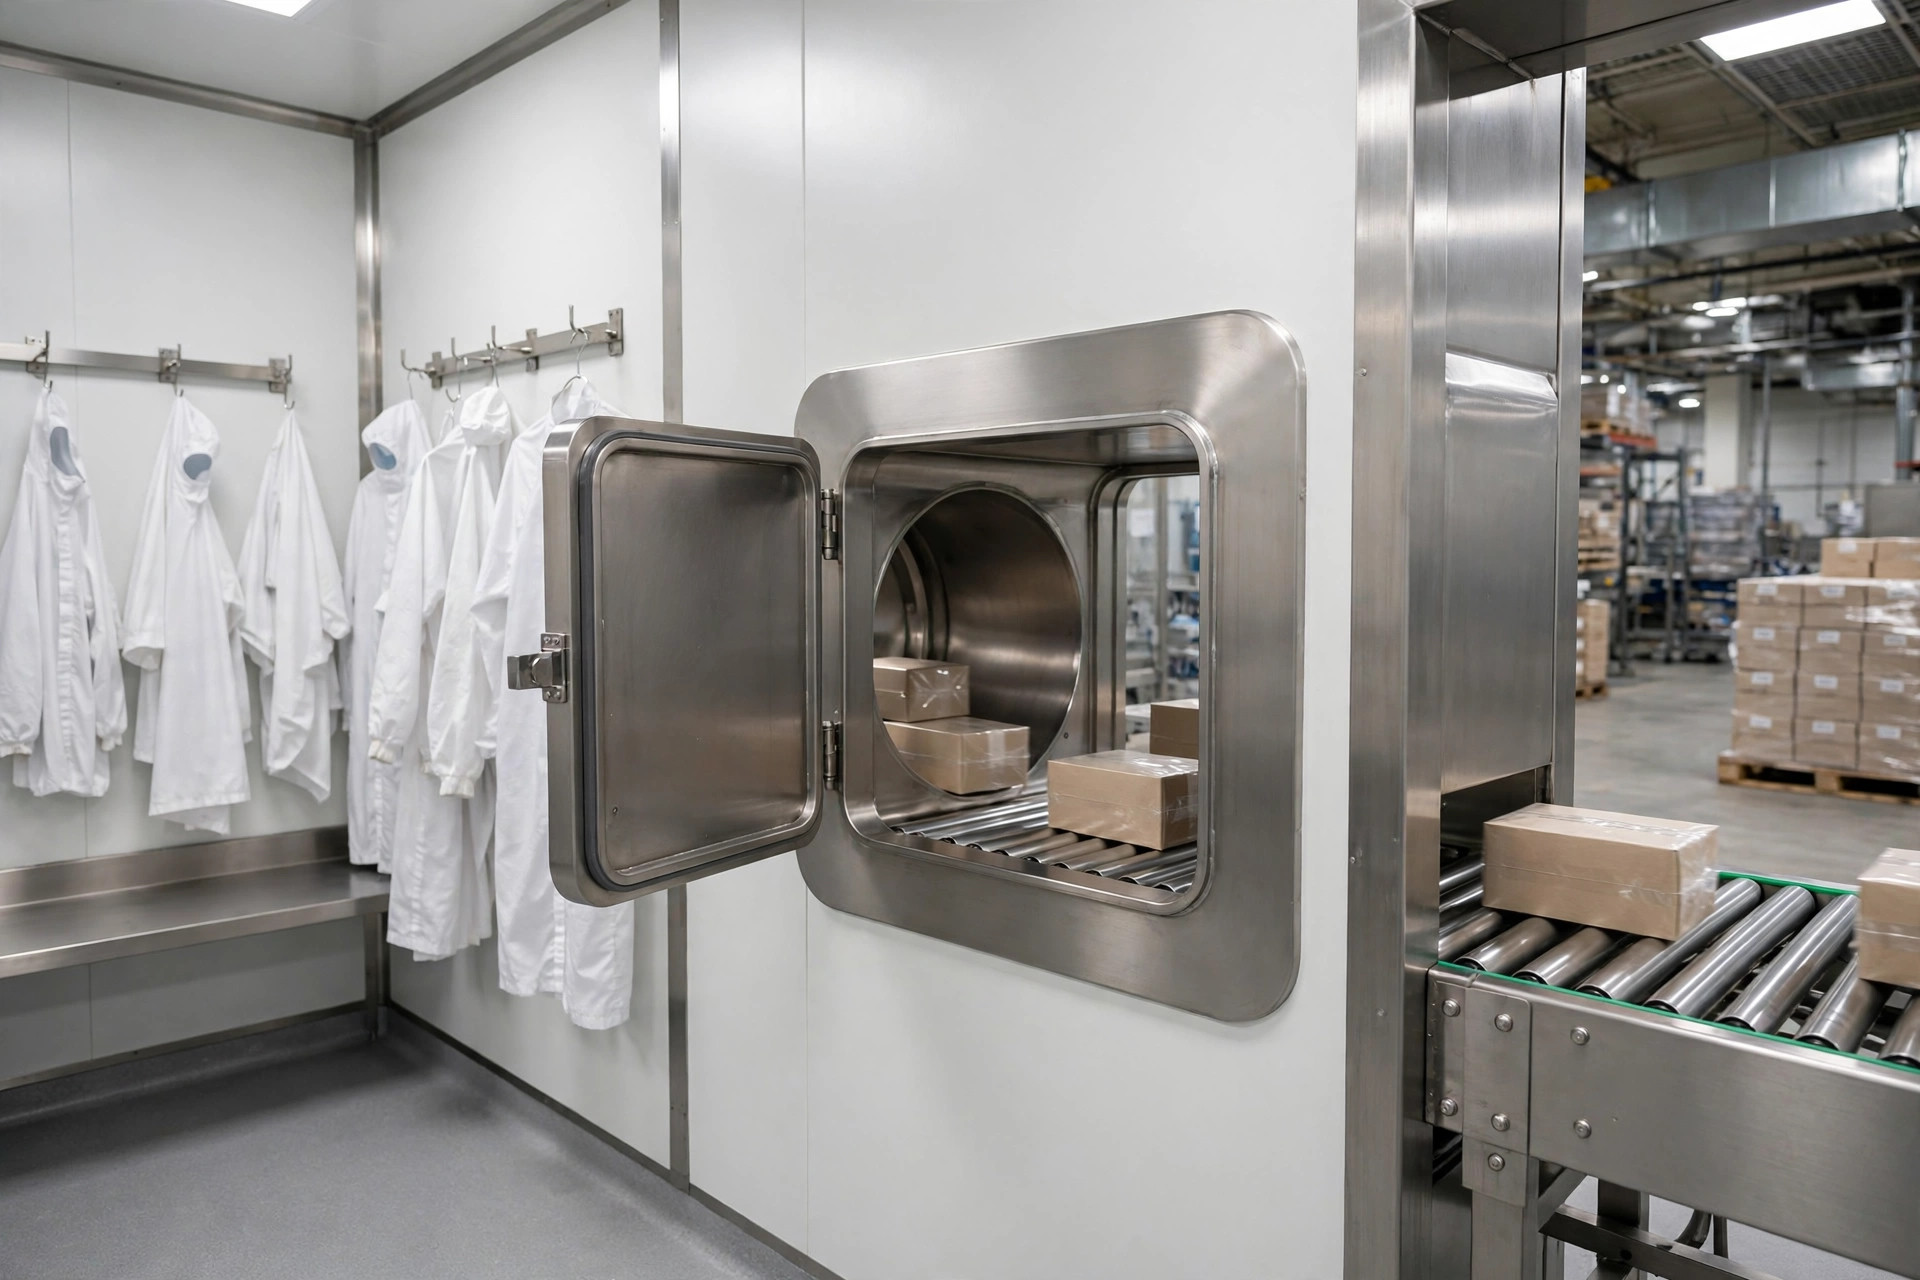
エアロックは気流の料金所だ。クリーンゾーンと一般ゾーンの間に直通のドアを置いてはならない——エアロックを経由し、2つのドアは連動(インターロック)させて同時に開かないようにする。これはAnnex 1に明記された原則だ。パスボックスも物資に対して同じ仕組みで、UVランプとインターロックを付け、スケジュールどおりに検証する。差圧カスケードは常に一方向だ:クリーンゾーンの圧力>エアロック>一般ゾーン。空気は清浄から汚い方へ流れ、逆は絶対にない。
差圧と温湿度の監視は連続でなければならない。業界の慣行は、グレードの異なる隣接室間で10~15パスカル、クリーンゾーンから非分類エリアへは通常12.5 Pa以上だ。計器は定期的に校正し、読み値は自動記録、逸脱はアラームと調査を発動させる。温湿度も同じ理屈だ:医薬品倉庫は通常15~25°C、相対湿度35~65%で運用する——正確な仕様は製品の表示を確認——が、「連続監視、逸脱でアラーム、逸脱は調査」のワークフローは譲れない。査察官のお気に入りの質問:「先月、逸脱は何件あって、それぞれどう対応した?」。答えられなければ、他に何を作っても意味がない。
あらゆる是正リストの常連違反
ギャップアセスメントを十分にこなすと、同じ指摘が繰り返し出てくる。このチェックリストを、査察前に自分でなぞってほしい:
未校正の差圧計、あるいは差圧の連続記録がまったくない——文句なしで最も多い指摘だ。毎年校正し、ステッカーを計器に貼り、証明書をファイリングする。
不完全な更衣記録:ステップなしの署名だけ、あるいは記録のタイムスタンプが実際のクリーンゾーン入室時刻より後。更衣ステップをチェックリストにし、1ステップ1チェックにする。
インターロックの不具合:両方のドアが同時に開いてしまう。インターロック装置をスケジュールどおりテストし、テスト記録を保管し、停電時の状態(ドアをロックするか解放するか——手順書で定義する)を検証する。
洗浄バリデーションの欠如:クリーンゾーンは清掃しているが、洗剤残留の検証がなく、消毒剤のローテーションもなく、清掃が効いている証拠がない。微生物の耐性を防ぐために消毒剤をローテーションし、清掃プログラムを環境モニタリングデータで裏付ける。
未調査の温湿度逸脱:ロガーが午後28°Cを示しているのに、記録には何もない。原因が「荷下ろし中にドックドアが2時間開いていた」だったとしても——書き留め、製品への影響を評価し、是正措置を定義すれば、それは受け入れ可能な逸脱だ。書かなければ、指摘になる。
不十分な教育訓練:オペレーターがクリーンゾーンと一般ゾーンの違いを説明できず、訓練記録はただの出席簿。GMP査察では、オペレーターに聞くことが最も直接的な検証手段だ。
改修コストについては、目安を言っておこう:一般倉庫をグレードDクリーンゾーン付きの医薬品倉庫に改造する場合、クリーンゾーンの範囲自体(エンベロープ、精製HVAC、差圧・環境モニタリング、バリデーション)で、米国では1平方フィートあたりおおよそ$200~$400かかる。抜き取り検査+ラベリングの3,000平方フィートのクリーンゾーンなら、総額で通常$600,000から$1.2 millionの間に収まり、モジュール式クリーンルームシステムを使えば工期を20~30%短縮でき、コストの一部も削減できる。これはクリーンゾーンの建設と機械設備だけの話で、バリデーション、文書システム、人員教育は別であることは注意しておく。これらは概算であり、請負業者と値引き交渉する根拠にはならない。
明日すぐ使えるものをひとつ:医薬品倉庫を計画するなら、まず平面図を描くな。リストを作れ——この倉庫で行う作業のうち、製品がさらされるものすべてを、ひとつひとつ、場所と一緒に書き出す。そのリストが決まれば、クリーンゾーンの範囲、グレード、人の流れ・物の流れはすべて決まる。GMPコンプライアンスは機器から始まらない。そのリストから始まるのだ。
英語版からの翻訳。内容に相違がある場合は英語版を優先します。