Le 2 février 2026, le règlement sur le système de management de la qualité (QMSR) de la FDA est entré en vigueur, réécrivant la partie 820 du 21 CFR et incorporant la norme ISO 13485:2016 par référence. Pour de nombreux distributeurs de dispositifs et entrepôts tiers, cette date était un examen, pas un titre. Le stockage des dispositifs médicaux en entrepôt se juge désormais sur la capacité d'un entrepôt à prouver, par des dossiers, que chaque produit a été stocké correctement de son arrivée à son départ. L'activité passe de la recherche d'un endroit propre où mettre les choses au maintien d'une chaîne de preuves montrant qu'elles ont toujours été mises au bon endroit.
Ce changement a un moteur clair. La distribution des dispositifs s'est fragmentée : un même lot peut passer par le bloc opératoire d'un hôpital, l'entrepôt d'un distributeur et le salon d'un consommateur. À mesure que les canaux se multipliaient, les frontières de la responsabilité de stockage se sont estompées. Les hôpitaux ont leurs propres règles de stockage stérile, les utilisateurs à domicile n'en ont presque aucune, et l'entrepôt au milieu est devenu le seul maillon capable de couvrir systématiquement l'écart. Les régulateurs ont suivi la même logique, déplaçant leur attention des dossiers de production en usine vers les preuves de stockage dans la chaîne de distribution.
Le stockage des dispositifs médicaux en entrepôt n'est pas un stockage ordinaire : trois classes de dispositifs, trois logiques
L'erreur la plus courante est de traiter chaque dispositif comme le même type de marchandise. Un entrepôt qui applique une seule norme de température et d'humidité à l'ensemble de son stock finira par échouer sur une catégorie de produit. Selon les exigences de stockage, les dispositifs se répartissent à peu près en trois groupes, chacun avec sa propre logique.
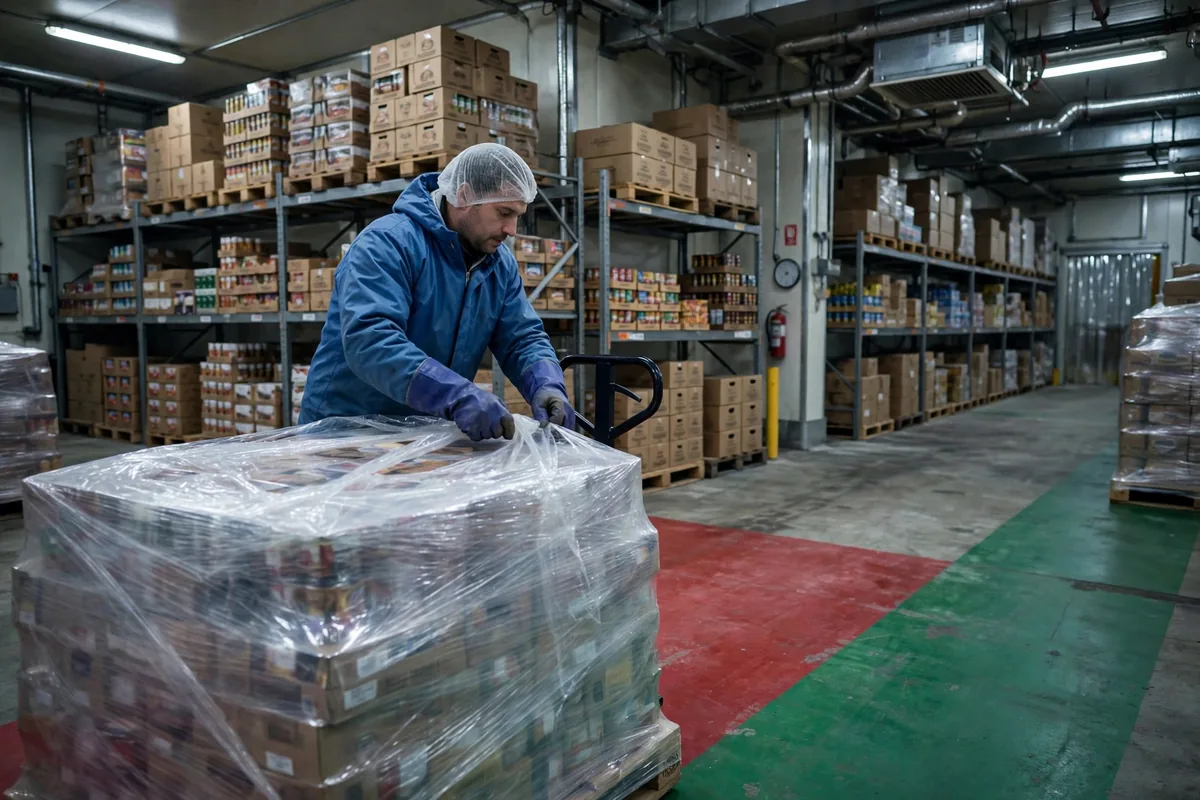
Le premier groupe est celui des instruments chirurgicaux et des produits en emballage stérile. Ce qui compte ici, c'est l'intégrité de l'emballage et un environnement propre. Selon les exigences des CDC et de la norme AAMI ST79, les zones de stockage stérile doivent être maintenues à 20–23°C avec une humidité relative de 30%–60%, surveillées et documentées en continu. Les dégagements par rapport au sol, aux murs et au plafond existent pour une raison : l'eau de nettoyage, la condensation des murs et le déversement des sprinklers ne doivent jamais atteindre un emballage stérile. Les cartons ne reposent jamais directement sur le sol ni ne s'appuient contre les murs, et les cartons lourds ne pressent jamais sur l'emballage stérile pour gagner de la place.
Le deuxième groupe est celui des implants et des consommables de grande valeur : prothèses articulaires, stimulateurs cardiaques, systèmes de fixation orthopédique. Leurs exigences de température sont comparativement indulgentes, et la plupart sont stockés à température ambiante contrôlée. La Pharmacopée des États-Unis définit la température ambiante contrôlée comme 20–25°C, avec de courtes excursions autorisées entre 15°C et 30°C à condition que la température cinétique moyenne ne dépasse pas 25°C. Le vrai défi de stockage des implants n'est pas la température mais la traçabilité : un seul implant peut changer de mains trois ou quatre fois avant d'atteindre un patient, et toute rupture dans le dossier de lot le rend introuvable lors d'un rappel.
Le troisième groupe est celui des dispositifs de surveillance à domicile : tensiomètres, glucomètres, oxymètres de pouls domestiques. Ils vont directement aux consommateurs, et leurs conditions de stockage sont imprimées sur l'étiquette, généralement température ambiante, à l'abri de l'humidité et de l'écrasement. Le problème, c'est le volume. Les dispositifs domestiques sont bon marché, nombreux et portent des dates de péremption dispersées, si bien que les entrepôts ont tendance à les gérer comme des biens de consommation ordinaires, et le stock à courte date s'écoule silencieusement vers le canal de vente le plus lent.
| Catégorie | Priorités de stockage | Plage de référence vérifiée | Risque principal |
|---|---|---|---|
| Instruments chirurgicaux, emballages stériles | Propreté, intégrité de l'emballage, surveillance continue | 20–23°C, humidité relative de 30%–60% | Emballages endommagés, humidité, écrasement |
| Implants, consommables de grande valeur | Température ambiante, traçabilité par lot | Température ambiante contrôlée 20–25°C | Chaîne de lot rompue, stock mélangé |
| Dispositifs de surveillance à domicile | Température ambiante, protection contre l'humidité et l'écrasement | Comme indiqué sur l'étiquette du produit | Dates de péremption mélangées, expédition de stock à courte date |
Les chiffres de ce tableau ont des sources publiques : les chiffres du stockage stérile proviennent des exigences des CDC et de la norme AAMI ST79, et la plage de température ambiante contrôlée provient du chapitre général 659 de l'USP. Lorsqu'une étiquette de produit indique des conditions différentes, c'est l'étiquette qui l'emporte.
Le registre de traçabilité dans le stockage des dispositifs médicaux en entrepôt : UDI, numéros de lot et FEFO
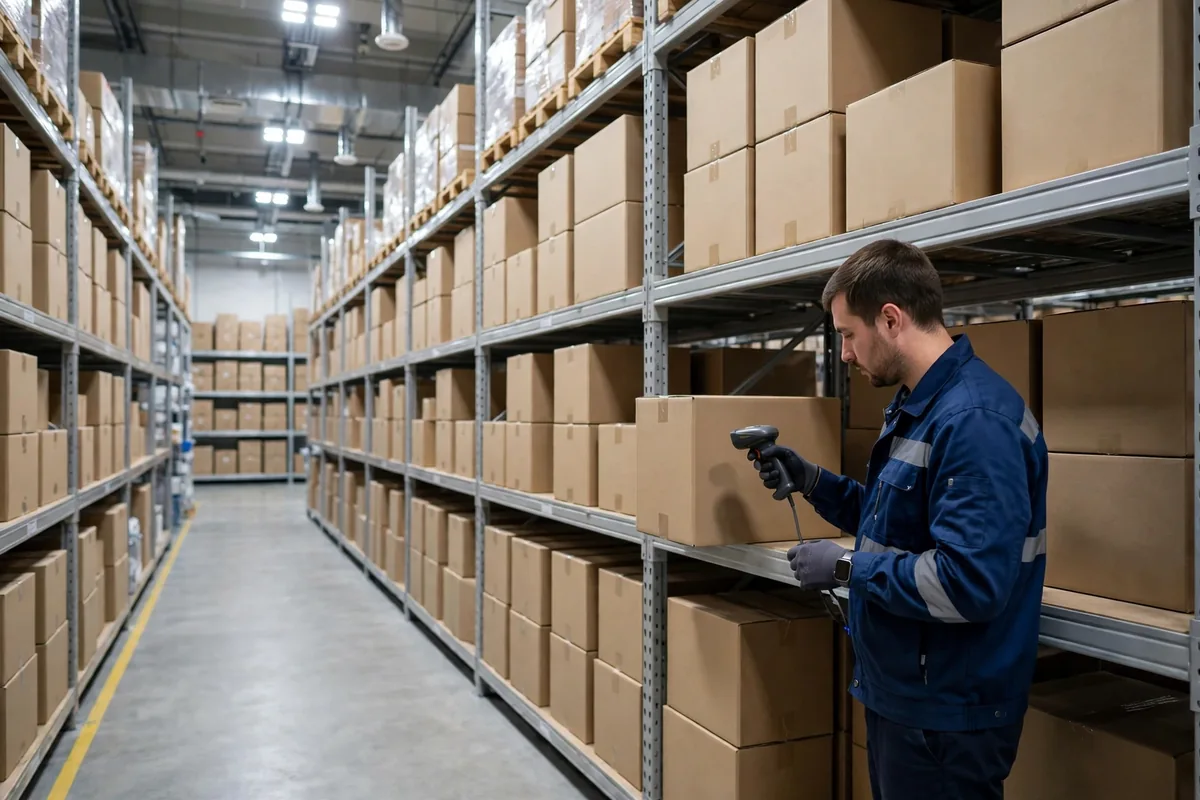
La traçabilité est le registre qui mérite le plus d'être audité dans cette activité. Selon la règle d'identification unique des dispositifs (UDI) de la FDA (partie 830 du 21 CFR), un UDI comporte deux parties : un identifiant de dispositif (DI) fixe nommant l'étiqueteur et le modèle précis, et un identifiant de production (PI) variable portant le lot ou la série, le numéro de série, la date de péremption ou la date de fabrication. Les données DI sont transmises à la base de données mondiale d'identification unique des dispositifs (GUDID). L'entrepôt n'émet pas de codes ; son travail est de les scanner, une fois à la réception et une fois à l'expédition, pour que le lien entre lot, péremption et UDI ne se rompe jamais.
Un distributeur d'implants orthopédiques a un jour mené un exercice interne : supposons qu'un lot de prothèses de genou doive être rappelé, et l'entrepôt a deux heures pour localiser chaque unité en stock et retracer chaque unité déjà expédiée. Le premier exercice a pris presque toute la journée. Le système n'était pas lent ; une partie du stock avait été réceptionnée en scannant seulement le code du carton extérieur, jamais l'UDI individuel, si bien que la correspondance lot-emplacement a dû être reconstruite à la main à partir de bordereaux papier. Après la correction, le même exercice s'est terminé en moins de deux heures. Deux heures n'est pas un délai inscrit dans un règlement ; c'est l'objectif interne du distributeur lui-même, fixé pour que l'entrepôt sache où se trouve le produit avant que l'avis de rappel n'atteigne les hôpitaux. La leçon est claire : la rapidité de traçabilité dépend moins du coût du système que de l'exhaustivité du scan à la réception. Les secondes gagnées au quai se remboursent en heures lors d'un rappel.
Le premier expiré, premier sorti (FEFO) est l'autre moitié du registre de traçabilité. La gestion des péremptions des dispositifs diffère de celle des aliments : les aliments périmés se gâtent généralement, tandis qu'un dispositif périmé peut perdre sa barrière stérile ou les performances de son matériau, et le risque est plus difficile à voir. Le FEFO ne fonctionne que lorsque les données de péremption du système sont réelles. Dans de nombreux entrepôts, les dates de péremption sont saisies à la main, et une erreur de frappe d'un mois transforme le stock à courte date en stock à longue date. Un contrôle viable : le personnel qualité échantillonne chaque mois les 20 lots à péremption la plus proche en les comparant aux étiquettes physiques, en assouplissant à des contrôles trimestriels après trois mois sans anomalie.
Ce que le QMSR a changé pour les dossiers d'entrepôt
L'effet le plus direct du QMSR sur les entrepôts se situe dans les dossiers. La partie 820 révisée du 21 CFR incorpore la norme ISO 13485:2016 comme exigence centrale tout en conservant les ajouts propres à la FDA, notamment la section 820.35 sur le contenu des dossiers et la section 820.45 sur les contrôles d'étiquetage et d'emballage. Pour un entrepôt, cela signifie trois exigences pratiques.
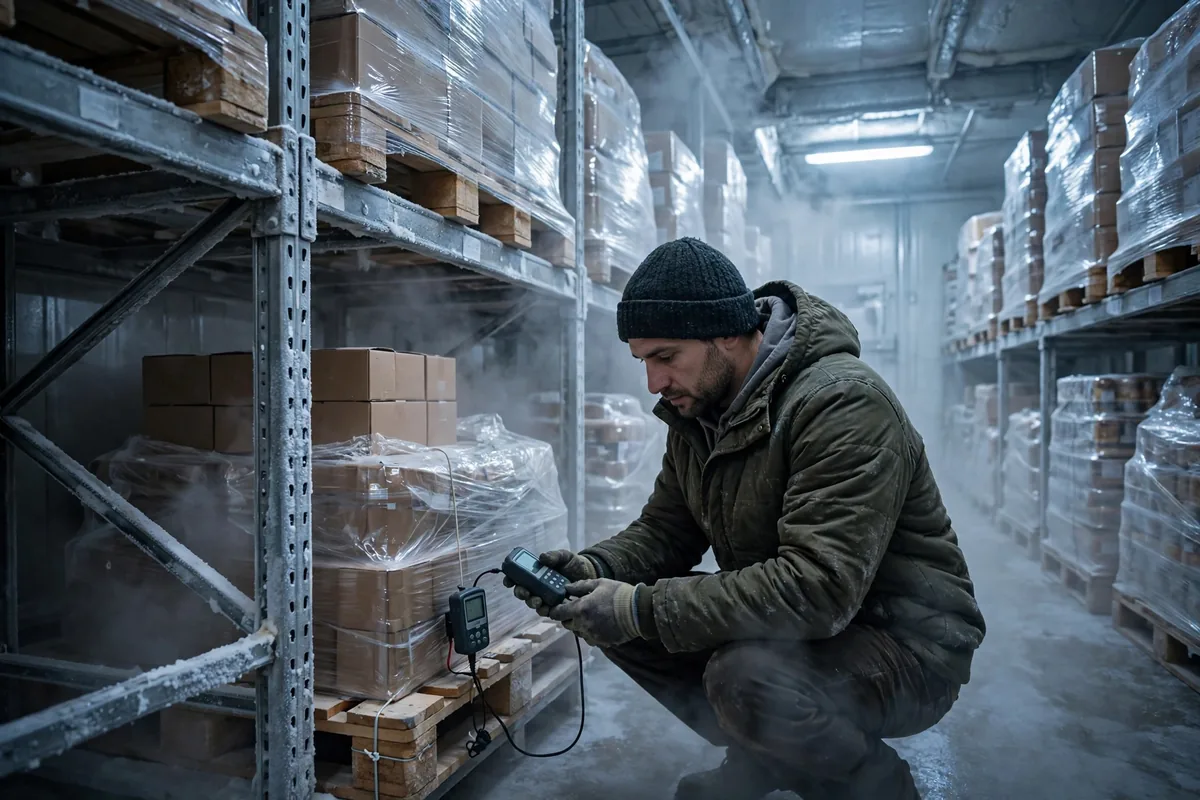
Premièrement, les relevés de température et d'humidité doivent être continus et récupérables. Enregistrer les conditions à la main deux fois par jour est difficile à défendre : si le compresseur d'une chambre froide tombe en panne à 2 heures du matin, un relevé manuel ne peut prouver que la journée était normale et ne dit rien de la nuit. Des sondes de surveillance continue avec alarmes automatiques coûtent bien moins cher qu'une seule enquête sur un écart.
Deuxièmement, les écarts nécessitent des dossiers de traitement. Une excursion de température n'est pas nécessairement un incident. Ce que les inspecteurs recherchent, c'est ce qui s'est passé après : si les lots concernés ont été mis en quarantaine, si l'impact sur le produit a été évalué et si des mesures correctives ont été prises. Un dossier qui dit « température au-dessus des limites pendant deux heures ; lots mis en quarantaine, impact évalué, aucun effet constaté » est plus convaincant qu'un dossier parfait pour toujours.
Troisièmement, la frontière entre la chaîne du froid et la température ambiante doit être consignée par écrit. Les produits nécessitant une réfrigération sont stockés à 2–8°C ; les produits à température ambiante sont stockés à température ambiante contrôlée, 20–25°C. Les entrepôts dont la frontière est floue échouent au point de transfert : marchandises réfrigérées laissées trop longtemps dans la zone ambiante, ou marchandises à température ambiante poussées par erreur dans la chambre froide. Les coûts sont asymétriques. Les marchandises réfrigérées qui perdent leur température peuvent devoir être détruites intégralement ; les marchandises à température ambiante dans une chambre froide sont généralement une fausse alerte. La signalisation des zones, une validation stricte dans le système d'emplacements et un second contrôle au transfert sont tous nécessaires, et aucun des trois ne remplace les autres.
Il y a un point contre-intuitif ici : le plus gros coût de cette activité n'est pas la chambre froide mais les dossiers et la traçabilité. L'électricité et l'amortissement d'une chambre froide sont visibles, fixes et faciles à budgéter. Ne pas localiser un lot entier lors d'un rappel, ou ne pas pouvoir produire des relevés continus lors d'une inspection, coûte plusieurs fois plus cher et ne peut pas être budgété à l'avance. De nombreux entrepôts dépensent sans compter en équipements de contrôle de température puis continuent de rogner sur les processus de scan et de dossier. C'est le registre calculé à l'envers. L'entrepôt d'un distributeur régional montre l'alternative : trois zones, ambiante, stockage stérile et une chambre froide à 2–8°C, chacune surveillée indépendamment, avec la réception bloquée jusqu'au scan de l'UDI et de la date de péremption. Aucun système coûteux ; le processus est complet : zonage, scan, dossiers et exercices.
La conformité dans le stockage des dispositifs médicaux en entrepôt ne fait que commencer. À mesure que le QMSR s'installe, l'attention des inspections devrait passer de « le manuel qualité existe-t-il » à « les dossiers peuvent-ils prouver que c'est ainsi que le travail est réellement fait chaque jour ». La question pour tout exploitant d'entrepôt : si un inspecteur choisit un lot au hasard et demande son parcours complet de la réception à l'expédition en quelques heures, votre entrepôt peut-il le produire ? La réponse décide si le ticket d'entrée dans cette activité reste entre vos mains. Par Dr. Chen, Chercheur en chaîne d'approvisionnement Traduit de l'anglais. En cas de divergence, la version anglaise fait foi.