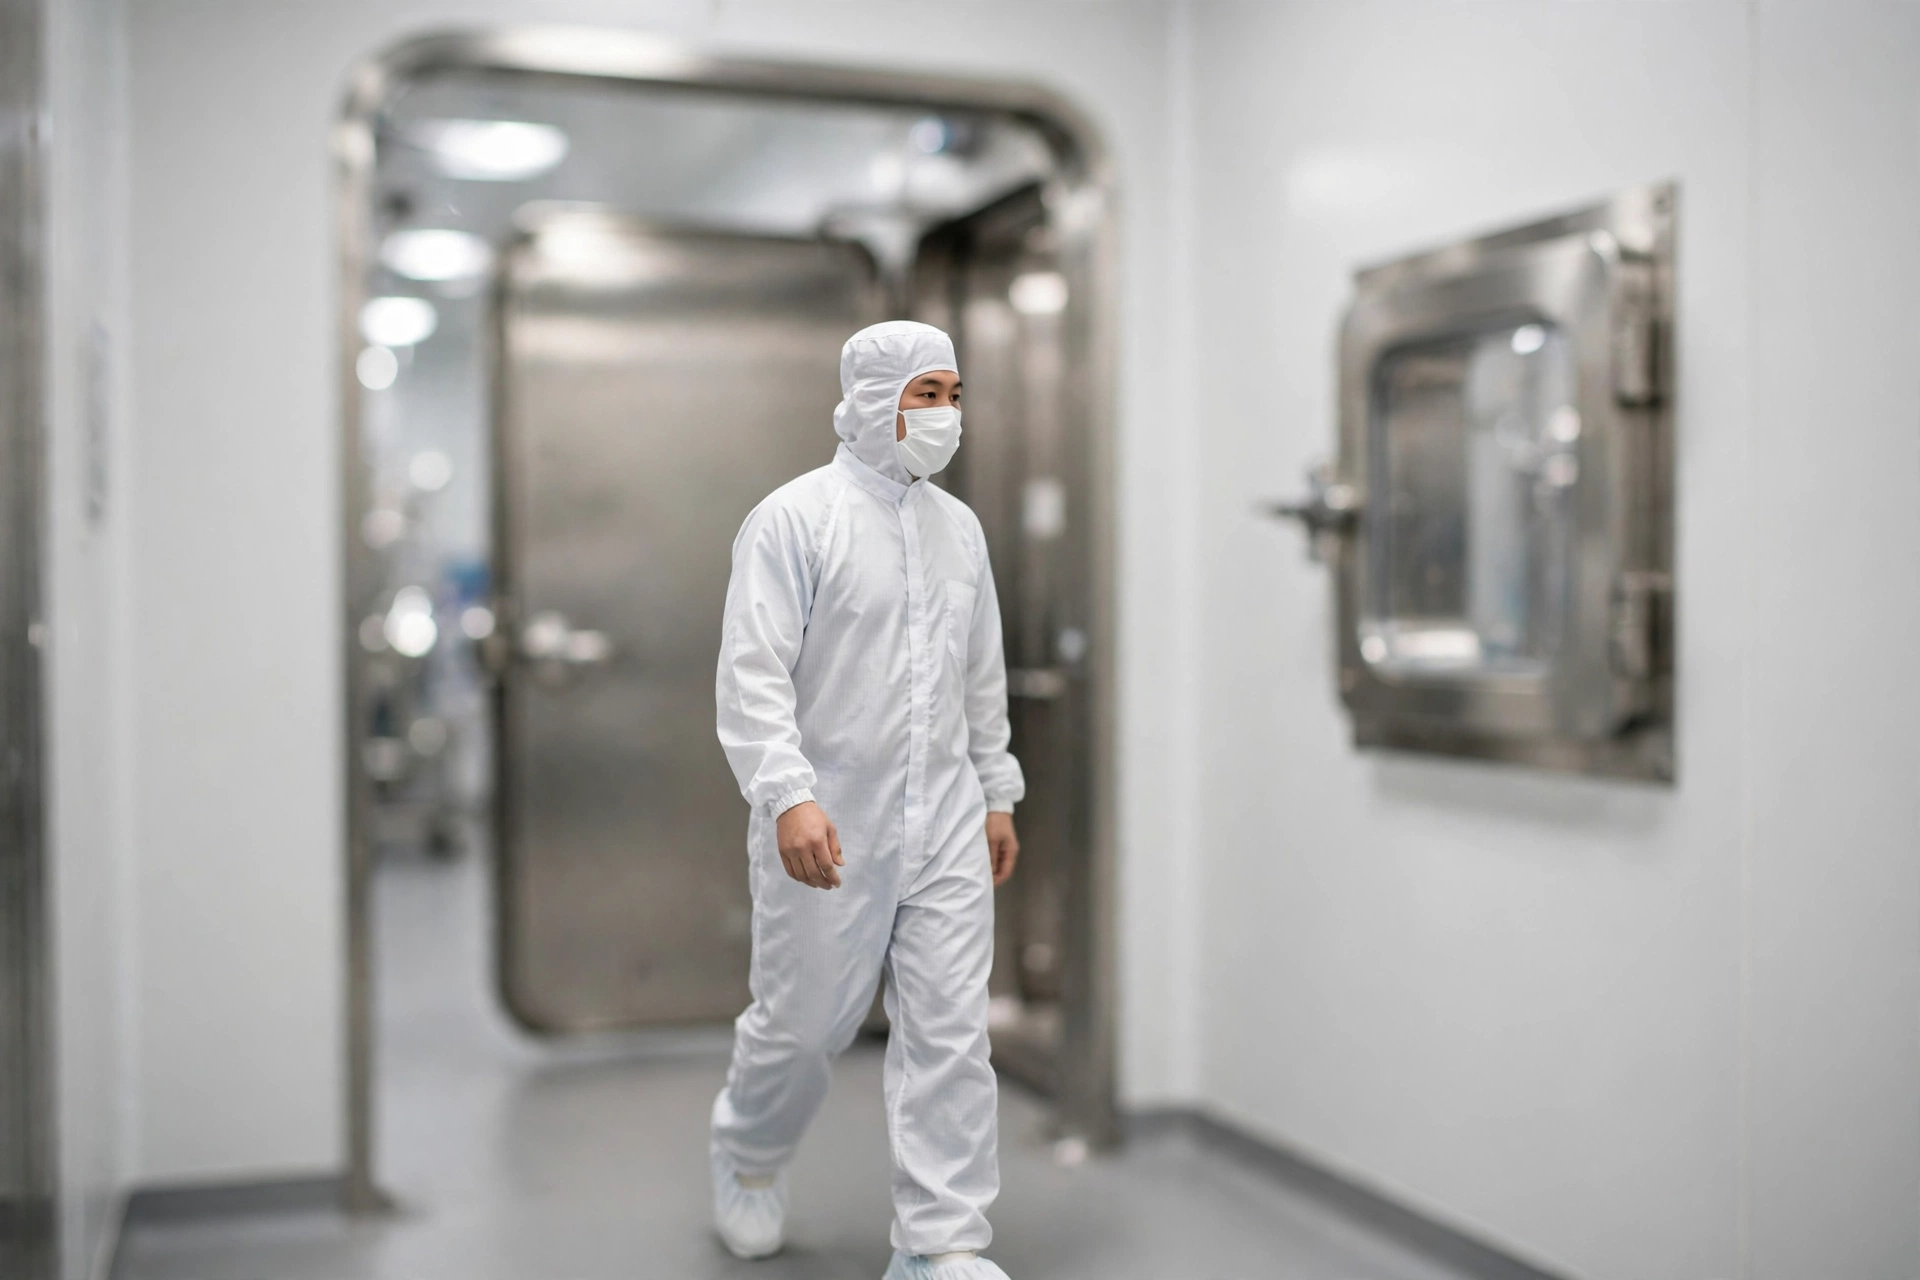
Cuando el Anexo 1 de las GMP de la Unión Europea se reescribió sustancialmente y entró en vigor en 2023, una pregunta seguía surgiendo en los círculos del almacenamiento farmacéutico: ¿necesita realmente un almacén una sala limpia? La cuestión de la GMP en el almacén farmacéutico, sala limpia frente a zona general, suele responderse con un muro y un letrero: sala limpia a este lado, zona general al otro. Según los textos normativos publicados, eso invierte el orden. El límite es ante todo un sistema de movimiento de aire y disciplina de flujos; el muro es solo la forma que acaba adoptando.
Dos conceptos deben separarse antes que nada. Las GMP rigen la fabricación de medicamentos. El almacenamiento y la distribución se rigen por las Buenas Prácticas de Almacenamiento y las Buenas Prácticas de Distribución. Un almacén que solo almacena y distribuye producto terminado es normalmente una zona controlada pero no clasificada: la temperatura y la humedad están especificadas y monitorizadas, pero no hay obligación de clasificación de partículas. Una sala limpia solo se hace necesaria cuando la operación implica producto abierto, llenado aséptico o pasos expuestos similares. Construir un almacén de almacenamiento con estándares de sala limpia desperdicia dinero; situar una operación clasificada en una zona general deja el riesgo en manos del auditor y, en última instancia, del paciente. El primer paso para trazar la línea es, por tanto, decidir en qué categoría cae realmente la operación.
Sala limpia frente a zona general en un almacén farmacéutico: lo que se divide es el aire, no el muro
Según la norma ISO 14644-1, la limpieza se mide por el número de partículas en suspensión de 0.5 micrómetros o más por metro cúbico de aire. Los límites son 3,520 para la Clase ISO 5, 352,000 para la Clase ISO 7 y 3,520,000 para la Clase ISO 8 — cada paso aproximadamente diez veces más permisivo que el anterior. El Anexo 1 de las GMP de la UE asigna sus Grados A a D en esta escala: el Grado A corresponde a ISO 5, el Grado C a ISO 7 en reposo e ISO 8 en operación, y el Grado D a ISO 8. Mantener una sala dentro de ellos día tras día depende de tres cosas: filtración HEPA, una cascada de presión y un movimiento de aire que arrastre las partículas en lugar de removerlas.
La presión diferencial es la medida más legible del límite. El Anexo 1 de las GMP de la UE especifica un mínimo de 10 Pa entre salas de distinto grado, y el valor de referencia ampliamente aplicado es de 10 a 15 Pa. La dirección importa más que el número: cuanto más limpia la zona, mayor su presión, de modo que el aire solo puede fluir de lo limpio a lo menos limpio. Un almacén de distribución en el este de China lo descubrió durante una autoinspección en 2024. Su manómetro entre el pasillo limpio y la zona general de almacenamiento marcaba unos tranquilizadores 12 Pa. Pero cada vez que la puerta se abría y se cerraba, la lectura caía por debajo de 4 Pa y tardaba medio minuto en recuperarse. El ventilador no era el problema; la puerta sí. Las dos hojas de la esclusa se abrían juntas para ahorrar tiempo, cortocircuitando la cascada. Se instaló un enclavamiento, las dos puertas ya no podían abrirse a la vez y la curva de presión por fin se mantuvo. La presión no es el número del día de la cualificación; es el número que sobrevive a un día normal de trabajo con puertas que se abren y se cierran.
El patrón de flujo de aire es la segunda parte del límite. Las zonas de Grado A utilizan flujo unidireccional, con un valor de referencia de aproximadamente 0.36 a 0.54 metros por segundo en la posición de trabajo, de modo que el aire empuja las partículas como un pistón en lugar de hacerlas circular. Las zonas generales no tienen tal requisito; su ventilación sirve ante todo a la temperatura, la humedad y la comodidad del operador. La unión que más a menudo se pasa por alto es la posición de las rejillas de retorno y extracción: un solo retorno cortocircuitado puede inclinar toda la cascada. Un plano no revelará esto. Solo los recuentos de partículas tomados en operación, leídos junto al registro de presión, confirman que el aire se mueve realmente en la dirección diseñada.
Registros de temperatura y humedad: el fallo suele ser un hueco, no una infracción
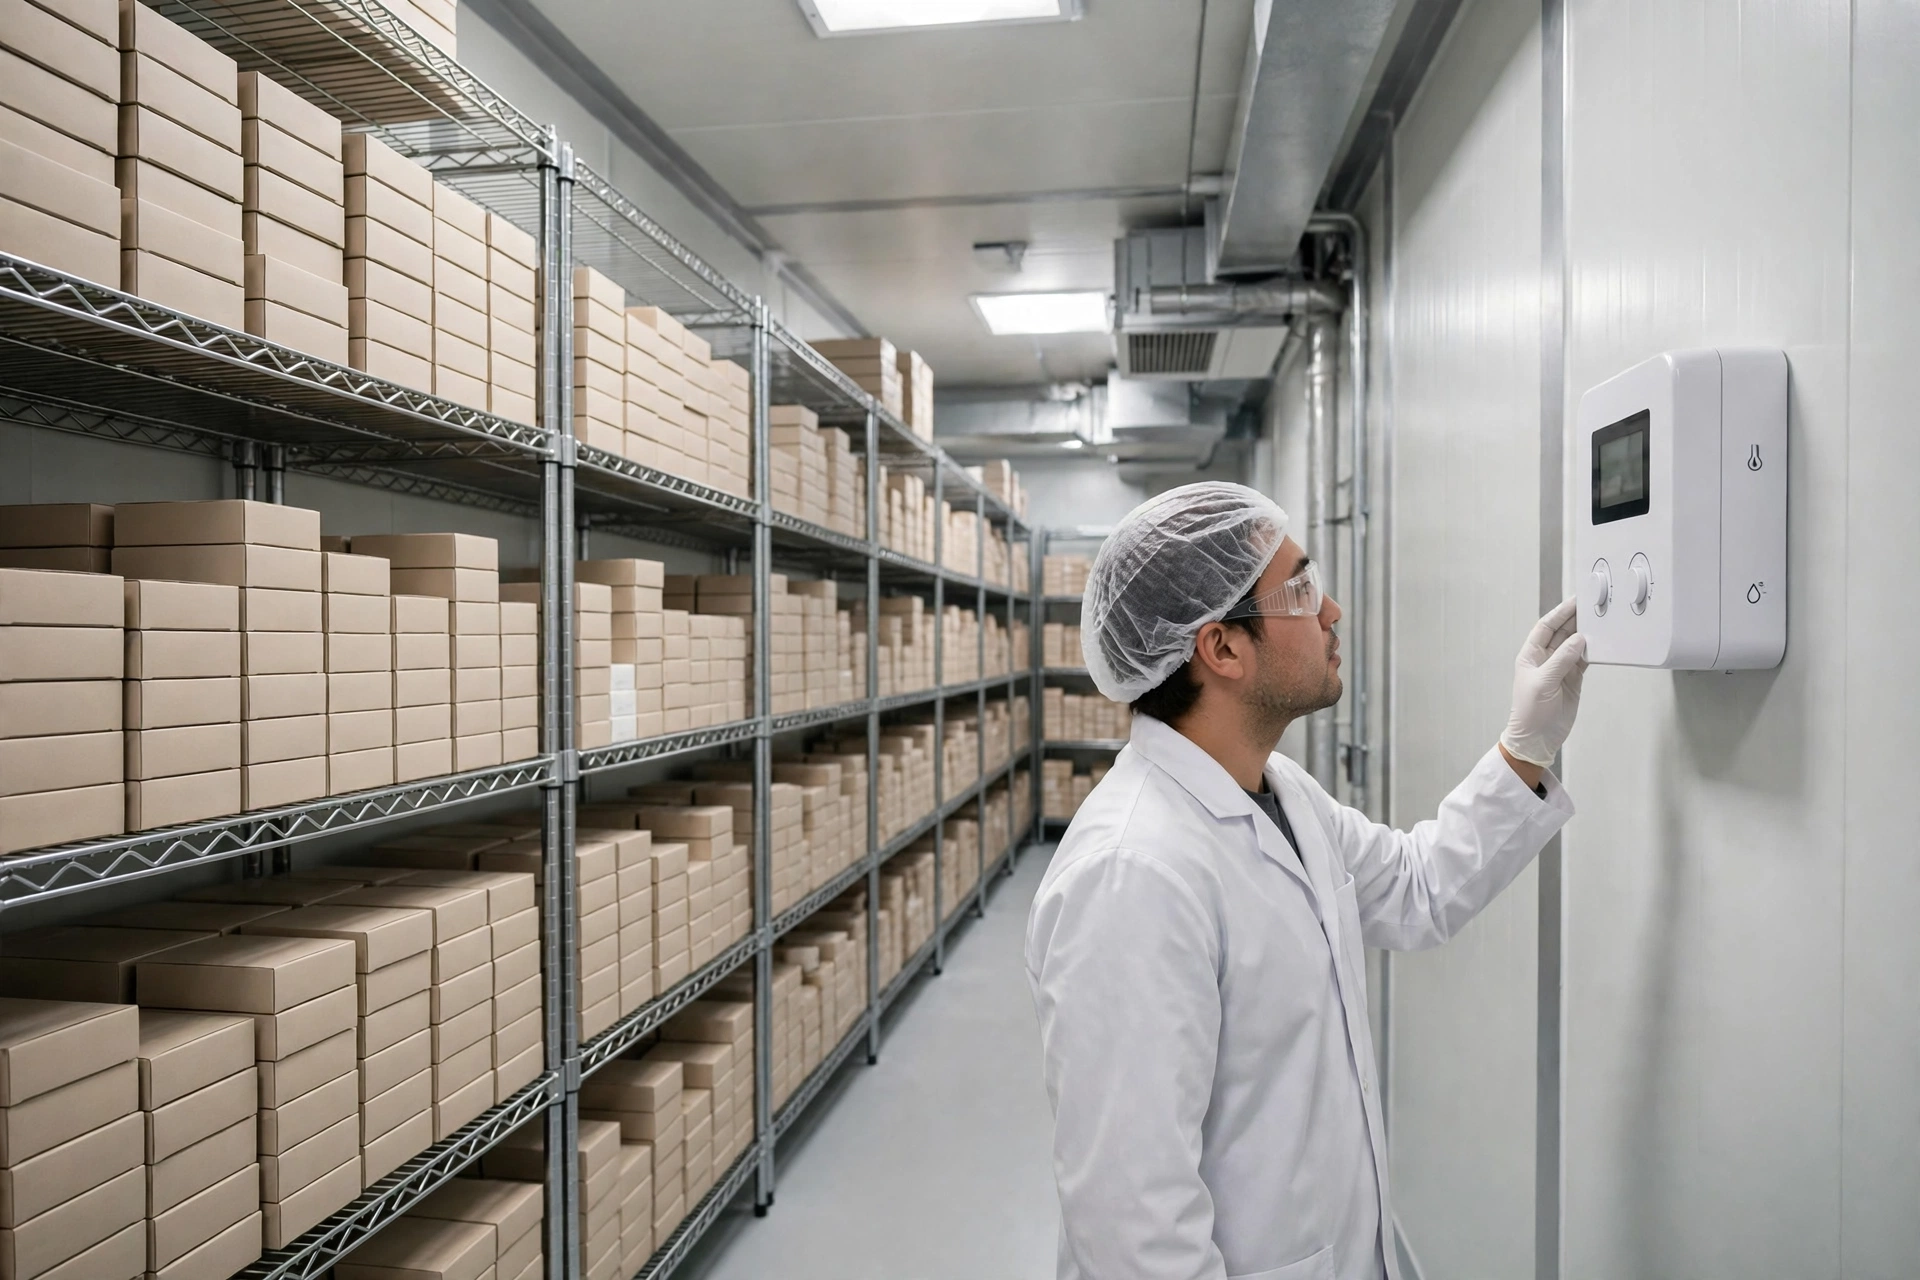
La temperatura y la humedad son la línea más básica de un almacén farmacéutico, y la más subestimada. Según las Buenas Prácticas de Suministro de Medicamentos de China, los productos se almacenan a la temperatura indicada en su envase, o según la Farmacopea China cuando no se indica temperatura, y la humedad relativa para el almacenamiento de medicamentos es del 35% al 75%. Las bandas aplicadas habitualmente son de 2 a 8 grados Celsius para el almacenamiento refrigerado, de 8 a 15 grados para el almacenamiento fresco y de 15 a 25 grados para el almacenamiento a temperatura ambiente; rigen la etiqueta del producto y la farmacopea, no la costumbre.
Un almacén de distribución en el norte de China aprendió esto por las malas en el verano de 2024. Sus sondas de la cámara frigorífica no mostraban nada anormal, pero la auditoría encontró tres periodos consecutivos del turno de noche sin ningún dato. Durante los diez minutos aproximados que tardaba cada noche el cambio a la alimentación de reserva, el sistema de monitorización simplemente había dejado de registrar, y nadie había anotado el hueco a mano. La mercancía en sí estaba bien, pero un hueco en el registro es un hueco en el registro, y el hallazgo de la auditoría lo decía claramente: no se podía demostrar la continuidad de la monitorización. Después, el centro cambió el sistema para registrar automáticamente durante las transferencias de energía, añadió alarmas por mensaje de texto y escribió los simulacros de alimentación de reserva en la lista de verificación mensual. El verdadero coste de la gestión de temperatura y humedad no es el sensor. Es lo que puedes mostrarle a un auditor después de que el registro se rompa.
La separación entre pilas pertenece al mismo límite. El mismo texto chino de GSP exige al menos 5 centímetros entre pilas, al menos 30 centímetros de las pilas a paredes, techos, equipos de control de temperatura y tuberías, y al menos 10 centímetros de las pilas al suelo. Cumplen una función práctica: el aire llega al producto para que las lecturas signifiquen algo, y los pasillos de inspección se mantienen abiertos para que las fechas de caducidad y el estado de calidad puedan comprobarse realmente. La codificación por colores sigue la misma lógica — verde para la mercancía conforme, amarillo para la mercancía a la espera de una decisión y rojo para la mercancía rechazada — para que no se recoja por error el palé equivocado.
Dónde se rompe con más frecuencia el límite entre la sala limpia y la zona general
El primer punto débil es el flujo de personas. Entre una sala limpia y una zona general debe haber un procedimiento de vestuario y esclusa: cambiarse los zapatos, cambiarse la ropa, lavarse las manos, en ese orden. En la práctica, los fallos son poco glamurosos. Alguien atraviesa la esclusa con calzado de zona general para ahorrar un minuto. Alguien cuelga la ropa de sala limpia en un gancho de zona general durante la noche. Las partículas que entran con los zapatos y la ropa tardan mucho en ser eliminadas por el sistema de filtración. El control eficaz no son más carteles; es hacer que la ruta correcta sea la única conveniente, con acceso por credencial, puertas enclavadas y una distribución del vestuario que haga el atajo más difícil que el camino correcto.
El segundo punto débil es el flujo de materiales. Los productos que entran en una sala limpia pasan por una esclusa de transferencia o una sala de desembalaje: el embalaje exterior se retira en la zona general y solo el embalaje interior limpio pasa. Los residuos y los productos rechazados necesitan su propia salida y no deben volver a través de la zona limpia. Durante una auditoría interna, un centro que realizaba llenado aséptico descubrió que la lámpara ultravioleta de su esclusa de transferencia llevaba dos años en servicio sin ser sustituida. Su potencia había decaído muy por debajo del nivel efectivo, mientras el registro seguía anotándola como normal. La lámpara no había fallado de golpe; se había apagado gradualmente y nadie la había medido. Gestionar una puerta de materiales significa, en última instancia, escribir el ciclo de sustitución de cada consumible en el registro, en lugar de esperar a que falle por completo.
El tercer punto débil son los registros y los derechos de acceso. Los datos de monitorización ambiental, las alarmas de presión y las curvas de temperatura de una sala limpia deben ser inalterables, indelebles y continuos. Las tres preguntas que le gusta hacer a un auditor son: quién cambió esta curva, quién actuó ante esta alarma y dónde está registrado el resultado. Si no se pueden responder, la mejor zonificación no prueba nada. Los requisitos en una zona general son más laxos, pero la lógica es la misma: el valor de un registro no está en cuánto se registró, sino en si la escena puede reconstruirse cuando algo sale mal.
Visto así, el límite entre sala limpia y zona general de la GMP en el almacén farmacéutico es en realidad tres líneas: hacia dónde fluye el aire, hacia dónde caminan las personas y hacia dónde se mueven los productos. Los muros y las puertas solo fijan esas líneas en su lugar. Si la cascada de presión es real, el flujo de aire se ha verificado en operación, las personas y los materiales usan rutas separadas y los registros no pueden romperse en silencio, entonces el límite es real. Si solo hay un muro y un letrero, y nadie puede explicar los flujos que hay detrás, el límite es decoración. La pregunta que vale la pena hacerse ahora es esta: a medida que un almacén asume más operaciones que necesitan clasificación, ¿la mejora de zona general a sala limpia debe empezar por el hardware, o por la disciplina de los flujos y los registros primero?
Por Dr. Chen, investigador de la cadena de suministro Traducido del inglés. En caso de discrepancia, prevalece la versión en inglés.