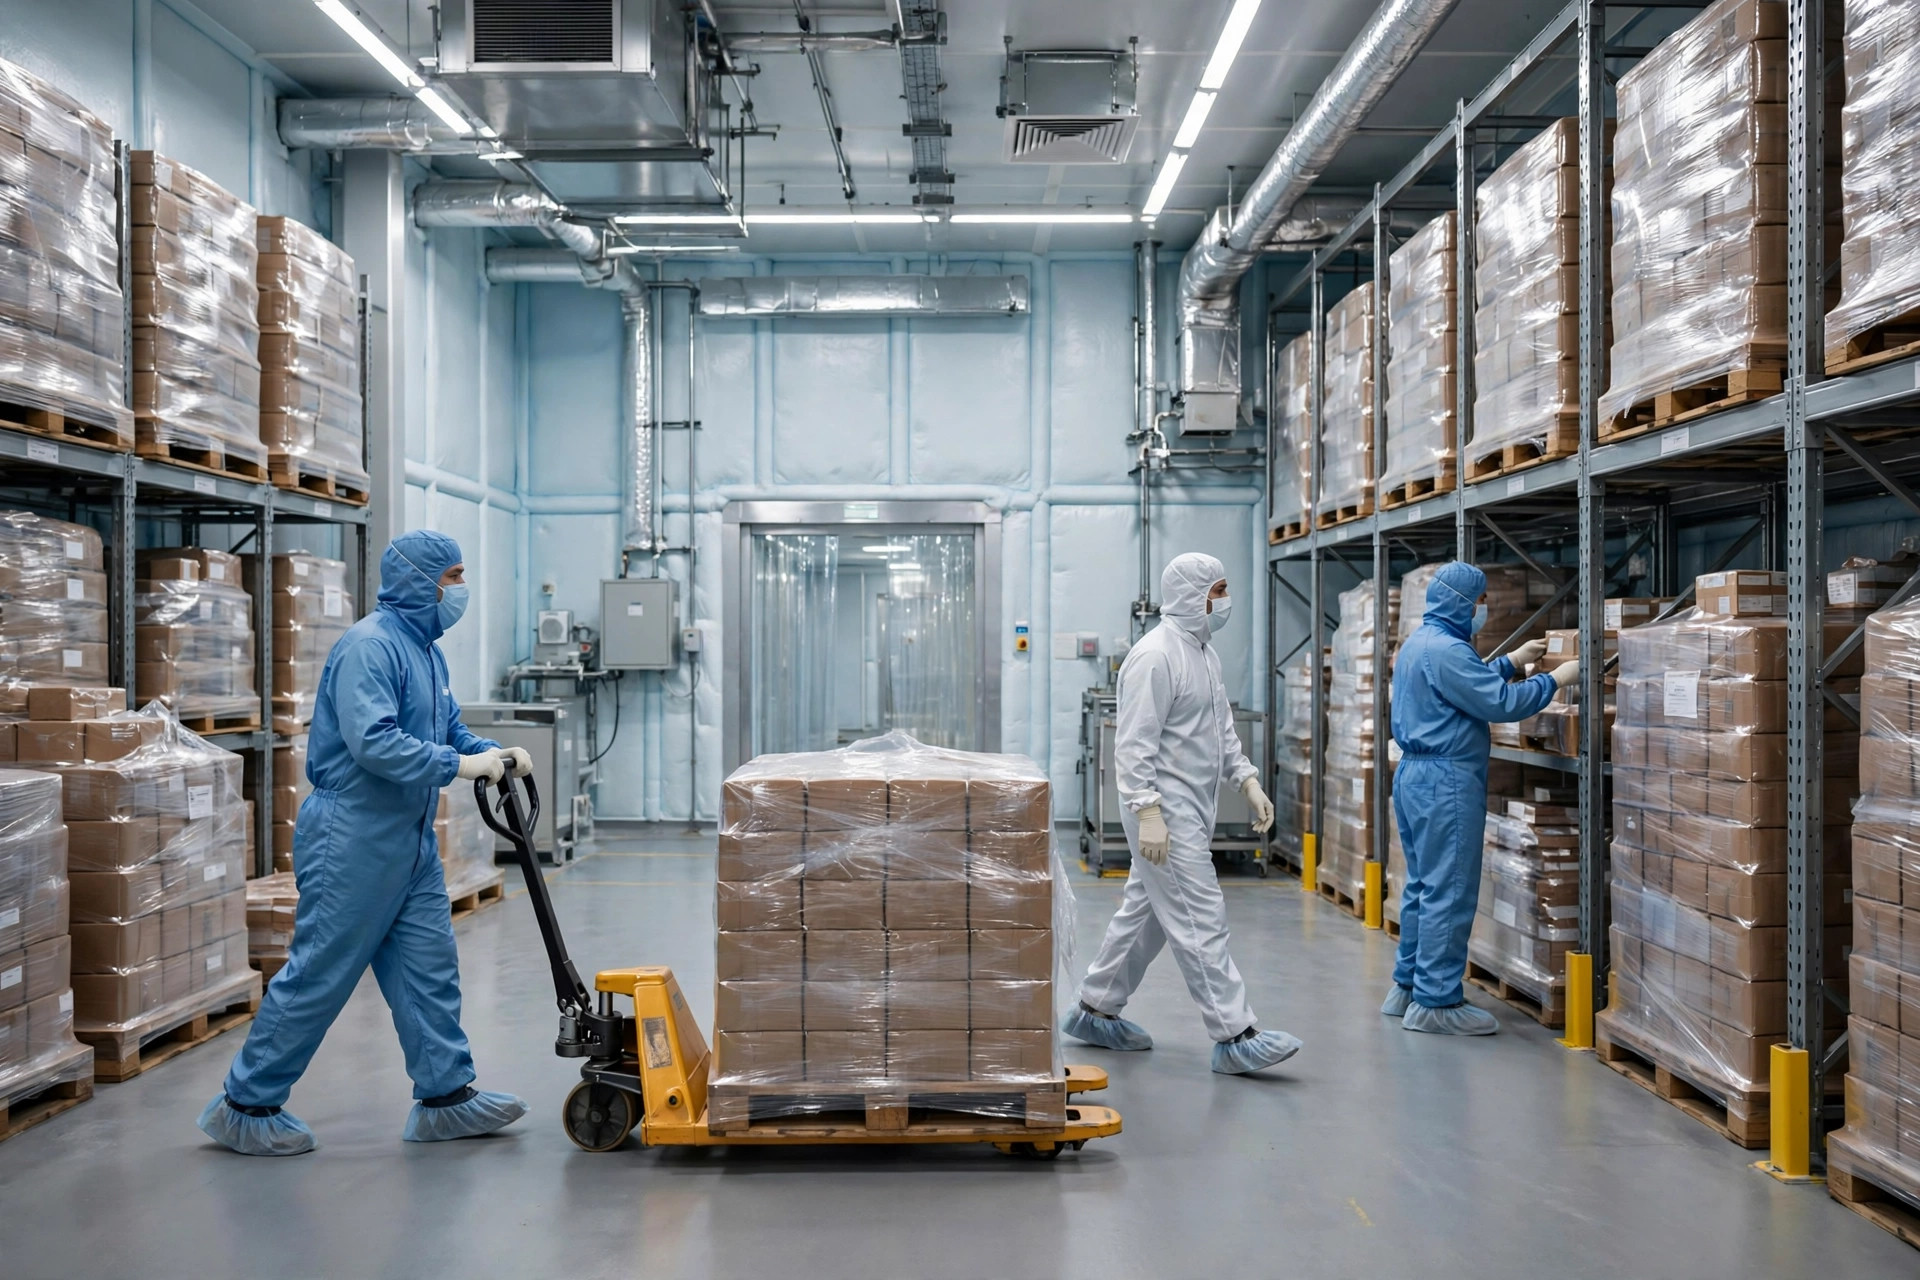
Hace unos años, entré a un almacén farmacéutico 3PL en California para una evaluación de brechas GMP. Antes de mirar el almacén en sí, miré los manómetros de presión diferencial de la pared: doce manómetros, once con etiquetas de calibración vencidas y uno con la aguja clavada en cero. El gerente de operaciones me dijo: "Somos un almacén, no una fábrica de medicamentos". He escuchado esa frase muchas veces. Cada vez me da escalofríos. Que un almacén farmacéutico cuente como "fábrica de medicamentos" nunca es decisión del gerente de operaciones. Lo decide el producto.
El producto decide dónde va la línea
La conclusión es esta: el límite entre la zona limpia y la zona general se reduce a una pregunta: ¿el producto queda expuesto?
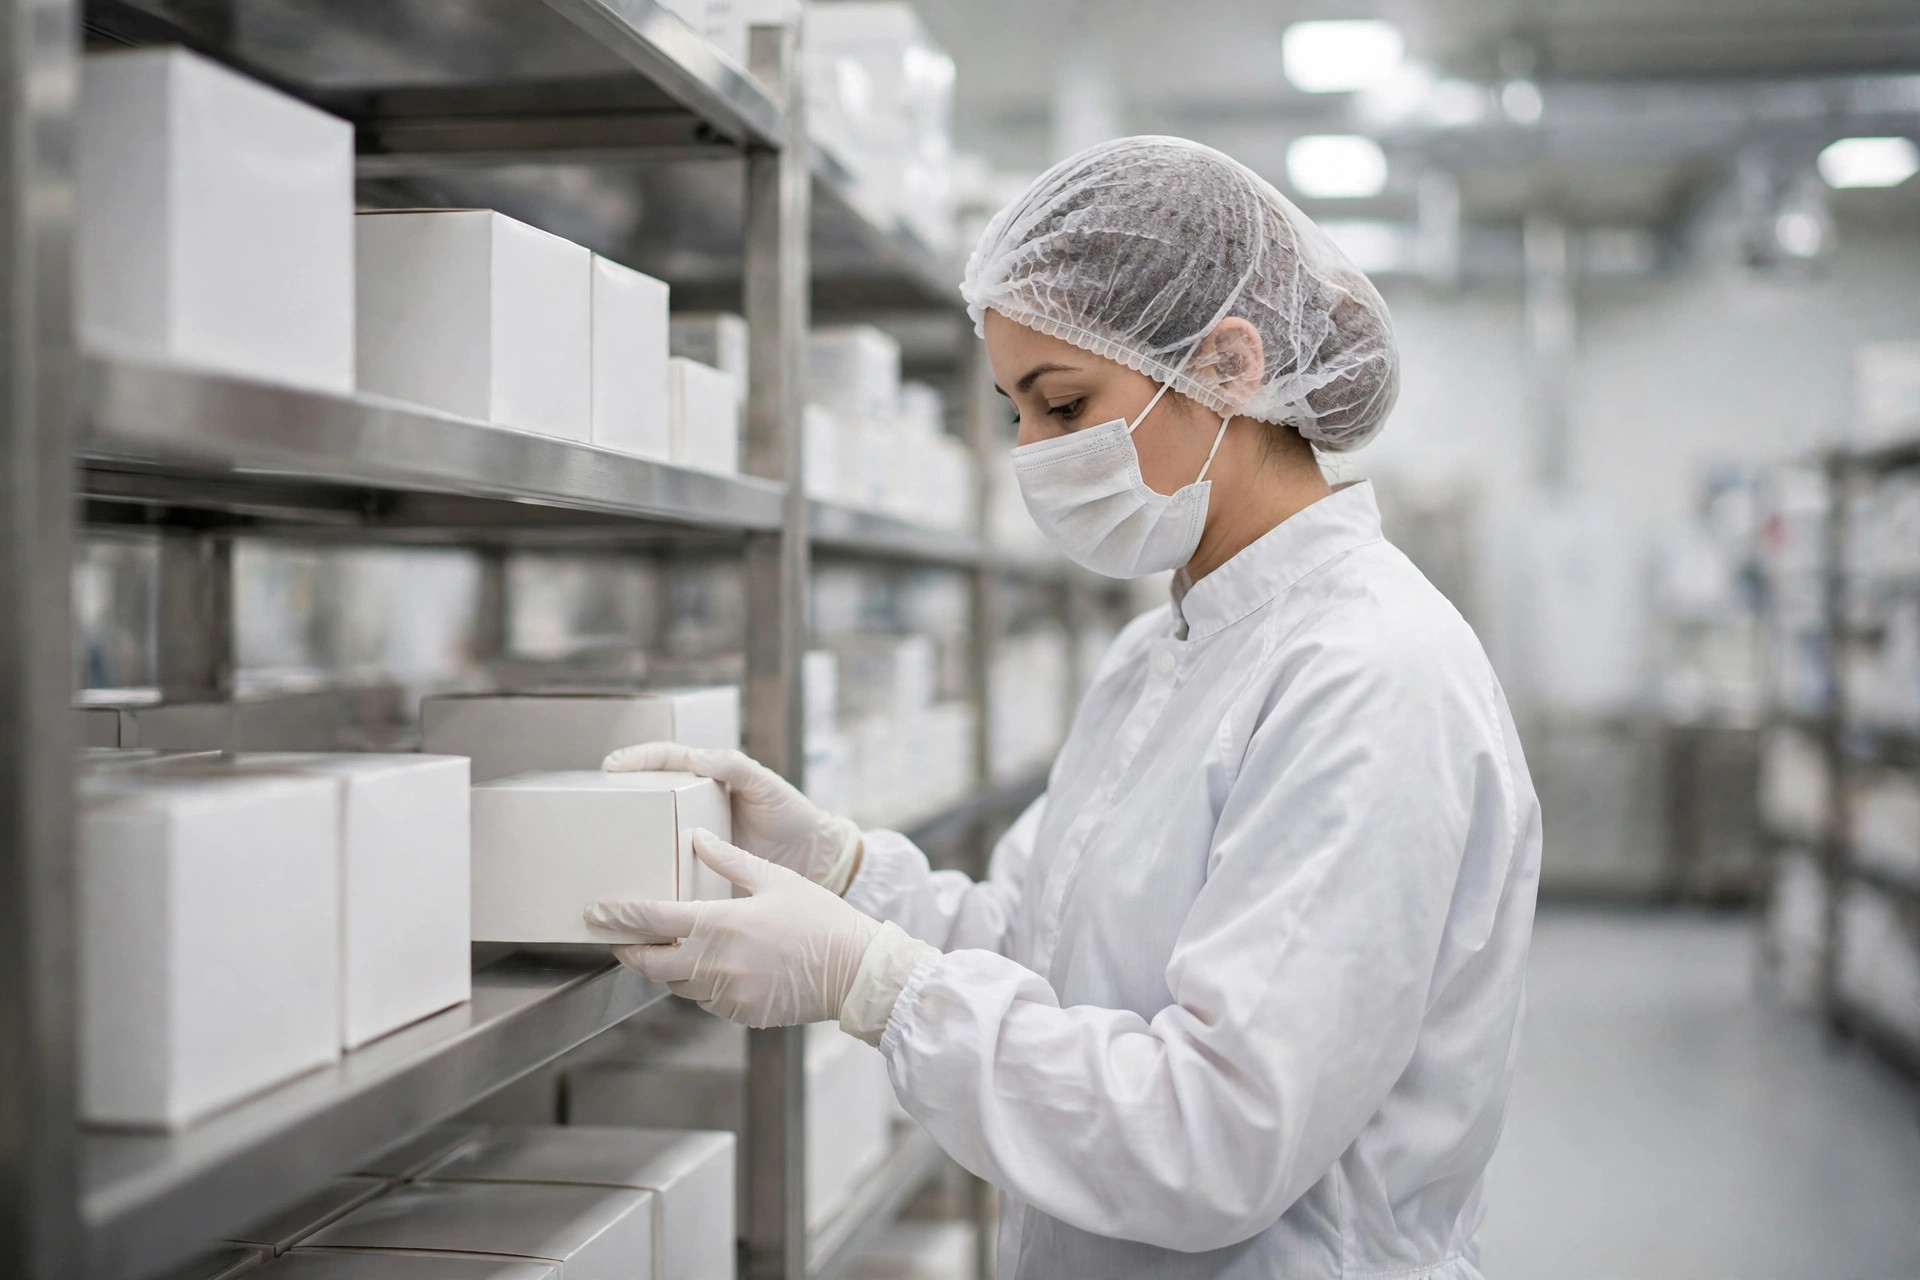
Si todo lo que se mueve en el almacén son productos terminados sellados — cajas completas que entran, cajas completas que salen, cartones exteriores que nunca se abren — entonces es una zona general. Control de temperatura y humedad, control de plagas, control de polvo, y listo. Pero en el momento en que el almacén hace cualquiera de estas cosas — separar frascos sueltos, abrir empaques internos para armar pedidos mixtos, aplicar etiquetas, muestrear, abrir devoluciones para inspección — el producto sale de su empaque original y se encuentra con el aire. Esa área operativa debe gestionarse como zona limpia.
En el almacenamiento farmacéutico, las necesidades más comunes de zona limpia no son la fabricación. Son tres escenarios: las salas de muestreo (donde control de calidad toma muestras), las áreas de etiquetado y empaque secundario (aplicación de etiquetas específicas del mercado) y las salas de procesamiento de devoluciones (abrir devoluciones, inspeccionarlas, decidir si se reingresan o se destruyen). Construya esas tres áreas y ya tiene una zona limpia. Su almacén ordinario acaba de convertirse en un almacén farmacéutico, y GMP acaba de entrar por la puerta.
El grado que se necesita es una cuestión de evaluación de riesgos, no una demostración de ambición. El grado más común para zonas limpias de almacenes farmacéuticos es el EU GMP Grado D — ISO Clase 8 en reposo. El Grado D es el nivel más bajo del EU GMP Anexo 1 y cubre "operaciones no estériles donde el producto está expuesto", que corresponde exactamente a muestreo, etiquetado y empaque secundario. Subir a Grado C no está mal, pero su volumen de aire, sus cambios de aire y su factura eléctrica se duplicarán, y ningún inspector lo felicitará por eso. Por otro lado, si está etiquetando productos estériles y la barrera estéril queda expuesta, el Grado D no basta — en ese punto ya no es una cuestión de almacenamiento, es una cuestión de fabricación. Busque un consultor de calidad.
Grado D vs. ISO 8: ¿dos idiomas o uno solo?
Aquí es donde se pierden los recién llegados. El EU GMP Anexo 1 (revisión de 2022) clasifica las salas limpias en cuatro grados, de la A a la D. El Grado D corresponde a la ISO Clase 8 según la ISO 14644-1 en reposo, con un límite de partículas de 3,520,000 partículas ≥0.5 µm por metro cúbico. Dos detalles importan aquí. Primero, es un estándar en reposo: el Anexo 1 no fija un número fijo en operación; las empresas lo definen mediante su propia evaluación de riesgos. Segundo, el sistema de calificación A–D se escribió para la fabricación de medicamentos estériles; los almacenes farmacéuticos toman prestado el concepto de Grado D como convención de la industria. Qué estándar aplica y qué límites fija deben estar documentados en su sistema de calidad y aprobados por su autoridad de calidad.
La FDA habla otro idioma. Las cGMP de EE. UU. bajo la 21 CFR Parte 211 establecen requisitos generales para productos farmacéuticos terminados: no usan un esquema de calificación A–D. Lo que exigen es que las clasificaciones de salas limpias sean apropiadas, que el flujo de aire vaya de áreas más limpias a áreas menos limpias, que los diferenciales se monitoreen y que las desviaciones se documenten. Los inspectores de la FDA son prácticos: ¿su clasificación está justificada?, ¿la presión y la temperatura/humedad se monitorean de forma continua?, ¿investigó cuando algo salió de especificación? En otras palabras, las EU GMP le dicen qué construir; a la FDA le importa más demostrar que se mantiene así.
En proyectos reales, mi enfoque es simple: diseñe según el EU GMP Anexo 1 Grado D (números claros, fáciles de construir y validar) y lleve su monitoreo y sus registros como piensa un inspector de la FDA (monitoreo continuo, investigaciones de desviaciones, análisis de tendencias). Un almacén que satisfaga ambos puede aceptar clientes de cualquiera de los dos lados del Atlántico.
Personas, materiales, aire: cuide las tres líneas
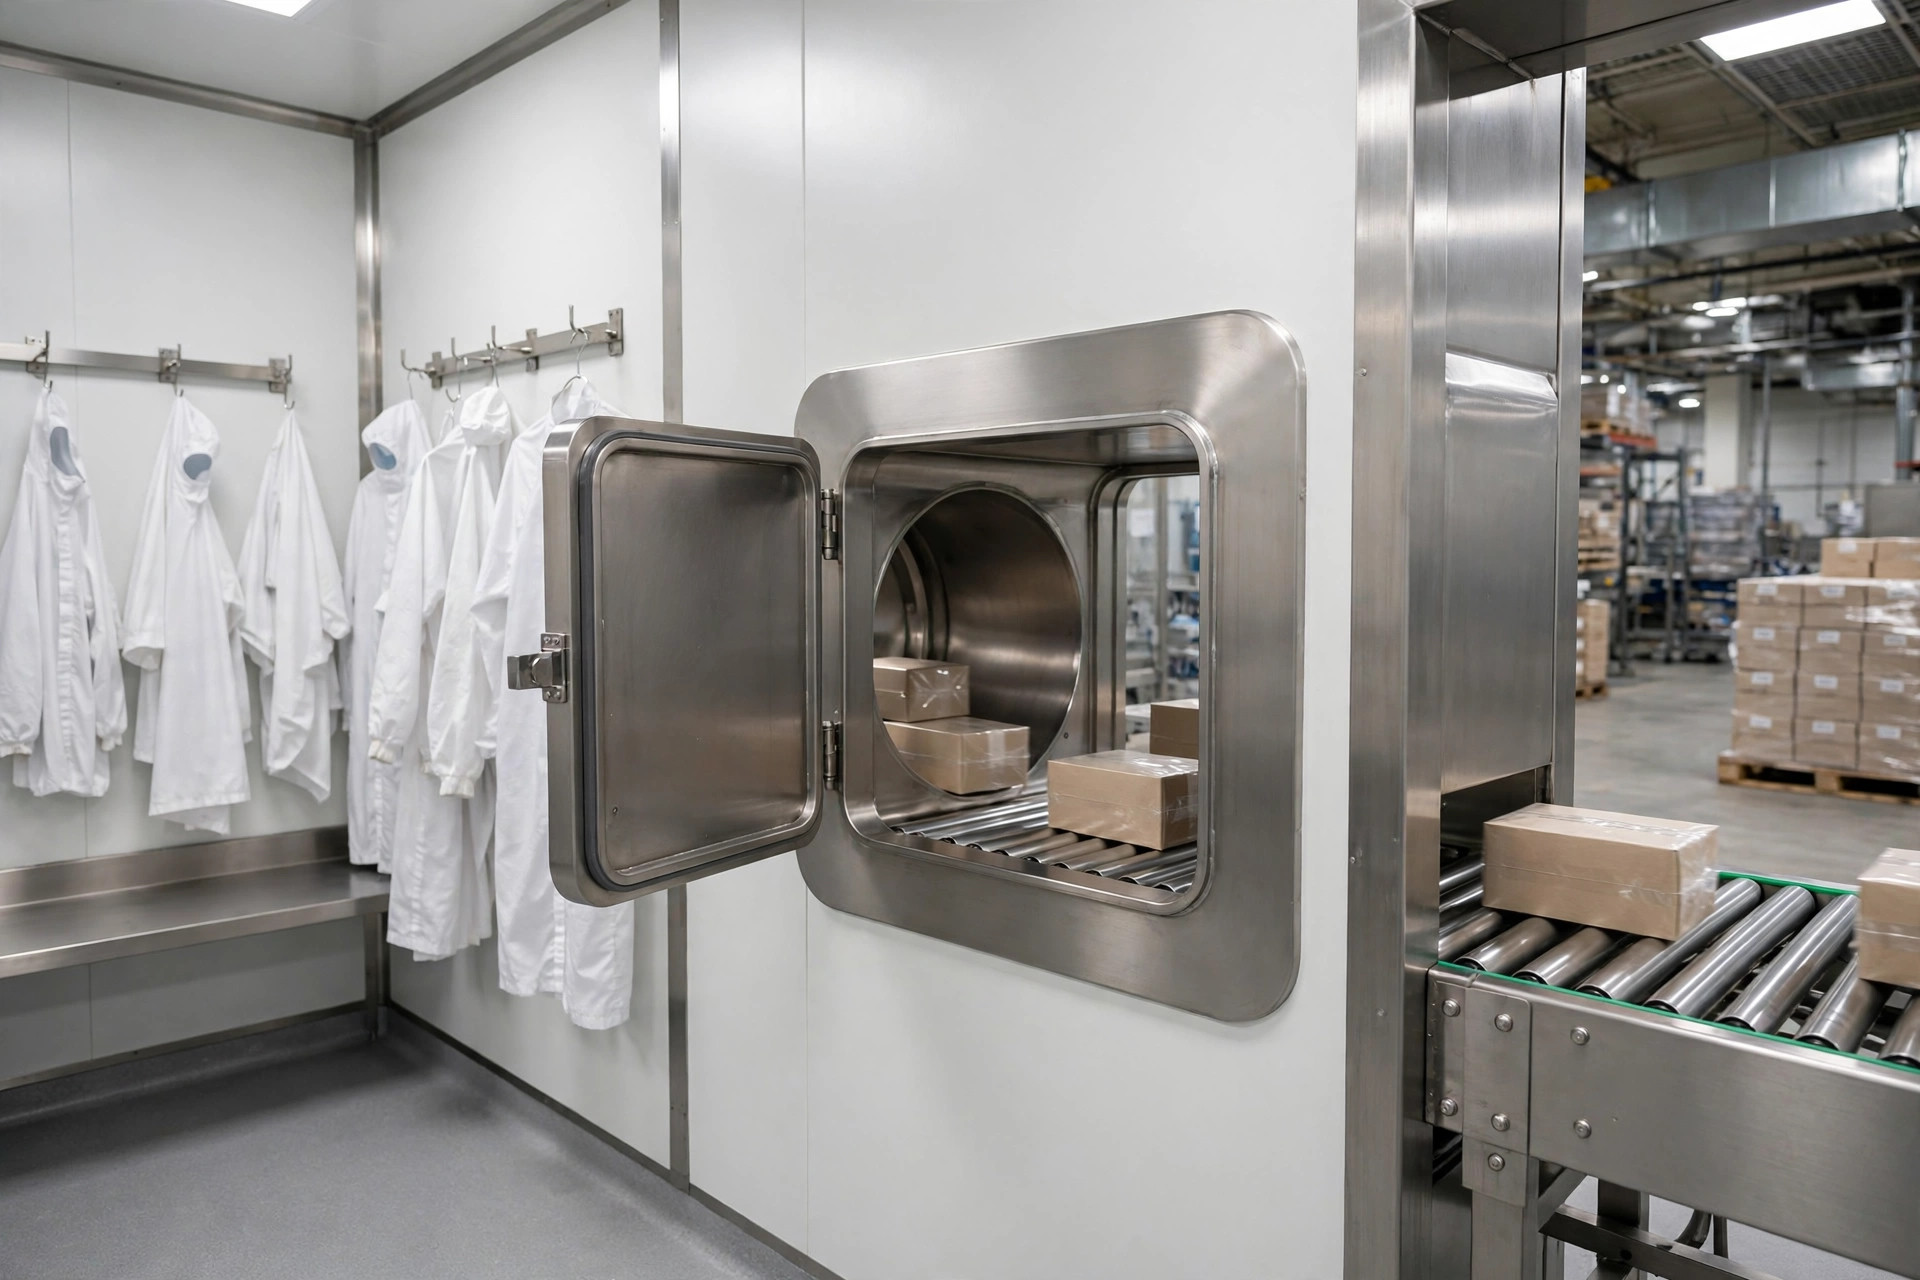
El noventa por ciento de la contaminación de la zona limpia proviene de las personas. El flujo de personal y el flujo de materiales deben diseñarse por separado: las personas entran a la zona limpia por el pasillo de vestuario, los materiales pasan por esclusas de paso o esclusas de material. El error clásico es "una puerta para ambos": he visto operadores empujar pallets directamente a través de un vestuario. La zona limpia más bonita del mundo no sobrevive a eso.
El procedimiento de vestimenta es algo que todo inspector revisa. La secuencia estándar: cambiarse la ropa de calle y ponerse calzado dedicado en el área general, entrar al vestuario para ponerse la ropa de sala limpia, el gorro, la mascarilla y los guantes, lavarse y desinfectarse las manos, y luego entrar a la esclusa. La ropa tiene grados: el Grado D normalmente significa un mameluco de una pieza o un traje de sala limpia de dos piezas con cubrezapatos, con la ropa lavada en un ciclo validado y rastreada por número. La trampa más común son los registros de vestimenta: el SOP describe tres pasos, pero el registro muestra una sola marca. El inspector le pide al operador "explíqueme lo que acaba de hacer", la respuesta no coincide con el registro, y ahí está su observación.
Las esclusas son las casetas de peaje de su flujo de aire. No debe haber una puerta directa entre la zona limpia y la zona general: se pasa por una esclusa, y las dos puertas deben estar interbloqueadas para que no puedan abrirse al mismo tiempo; es un principio declarado en el Anexo 1. Las esclusas de paso funcionan igual para los materiales, con lámparas UV e interbloqueos, verificados según el programa. La cascada de presión siempre va en una dirección: la presión de la zona limpia por encima de la esclusa, la esclusa por encima de la zona general. El aire fluye de lo limpio a lo sucio, nunca al revés.
El monitoreo del diferencial de presión y de la temperatura/humedad debe ser continuo. La práctica de la industria es de 10–15 pascales entre salas adyacentes de diferentes grados, y típicamente no menos de 12.5 Pa desde una zona limpia hacia un área no clasificada. Los manómetros necesitan calibración regular, las lecturas deben registrarse automáticamente y las excursiones deben activar alarmas e investigaciones. La temperatura y la humedad siguen la misma lógica: los almacenes farmacéuticos suelen operar a 15–25°C y 35–65% de humedad relativa — revise la etiqueta de su producto para la especificación exacta — pero el flujo de "monitoreo continuo, alarma en excursión, investigar la desviación" no es negociable. La pregunta favorita de un inspector: "¿Cuántas excursiones hubo el mes pasado y qué hizo al respecto?". Si no puede responder, nada más de lo que construyó importa.
Los reincidentes de cada lista de remediación
He hecho suficientes evaluaciones de brechas para ver los mismos hallazgos una y otra vez. Aquí va la lista de verificación: revísela usted mismo antes de cualquier auditoría:
Manómetros de presión sin calibrar, o ningún registro continuo de presión: la observación más común, por lejos. Calibre anualmente, ponga la etiqueta en el manómetro, archive el certificado.
Registros de vestimenta incompletos: firmas sin pasos, o marcas de tiempo del registro posteriores a la hora real de entrada a la zona limpia. Convierta los pasos de vestimenta en una lista de verificación: una marca por paso.
Interbloqueos fallidos: ambas puertas pueden abrirse a la vez. Pruebe los dispositivos de interbloqueo según el programa, conserve los registros de prueba y verifique el estado ante fallas de energía (si las puertas deben bloquearse o liberarse al perder energía — defínalo en sus procedimientos).
Validación de limpieza faltante: la zona limpia se limpia, pero no hay verificación de residuos de detergente, ni rotación de desinfectantes, ni prueba de que la limpieza funciona. Rote los desinfectantes para prevenir la resistencia microbiana y respalde su programa de limpieza con datos de monitoreo ambiental.
Excursiones de temperatura/humedad sin investigar: el registrador muestra 28°C una tarde y el registro no dice nada. Aunque la causa haya sido "la puerta del muelle quedó abierta dos horas durante la descarga": escríbalo, evalúe el impacto en el producto, defina la acción correctiva, y eso es una desviación aceptable. No lo escriba, y es una observación.
Capacitación inadecuada: los operadores no pueden explicar la diferencia entre zona limpia y zona general, y el registro de capacitación es solo una hoja de asistencia. En las inspecciones GMP, preguntar a los operadores es la forma más directa de verificación.
En cuanto a costos de readaptación, aquí está el orden de magnitud: convertir un almacén general en un almacén farmacéutico con una zona limpia Grado D cuesta aproximadamente $200–$400 por pie cuadrado en EE. UU. solo para el alcance de la zona limpia (envolvente, HVAC purificado, monitoreo de presión y ambiental, validación). Una zona limpia de muestreo más etiquetado de 3,000 pies cuadrados normalmente queda entre $600,000 y $1.2 millones todo incluido, y los sistemas modulares de sala limpia pueden acortar el cronograma en 20–30% además de parte del costo. Tenga en cuenta que esto es solo la construcción de la zona limpia y el trabajo mecánico: la validación, el sistema de documentación y la capacitación del personal van por separado. Tome estas cifras como estimaciones gruesas, no como base para negociar con contratistas.
Algo que puede usar mañana mismo: si está planificando un almacén farmacéutico, no dibuje primero el plano. Haga una lista: cada operación de este almacén donde el producto quedará expuesto, punto por punto, con la ubicación de cada una. Una vez que esa lista esté lista, el alcance de la zona limpia, el grado y los flujos de personal/materiales quedan decididos. El cumplimiento GMP nunca empieza con equipos. Empieza con esa lista.
Traducido del inglés. En caso de discrepancia, prevalece la versión en inglés.