El 2 de febrero de 2026 entró en vigor el Reglamento del Sistema de Gestión de la Calidad (QMSR) de la FDA, que reescribe la Parte 820 del 21 CFR e incorpora por referencia la norma ISO 13485:2016. Para muchos distribuidores de dispositivos y almacenes de terceros, esa fecha fue un examen, no un titular. El almacenamiento de dispositivos médicos en almacén ahora se juzga por si un almacén puede demostrar, con registros, que cada producto se almacenó correctamente desde su llegada hasta su salida. El negocio está pasando de encontrar un lugar limpio donde poner las cosas a mantener una cadena de evidencias que demuestre que siempre se pusieron en el lugar correcto.
El cambio tiene un motor claro. La distribución de dispositivos se ha fragmentado: el mismo lote puede pasar por el quirófano de un hospital, el almacén de un distribuidor y el salón de un consumidor. A medida que se multiplicaron los canales, los límites de la responsabilidad de almacenamiento se difuminaron. Los hospitales tienen sus propias normas de almacenamiento estéril, los usuarios domésticos casi ninguna, y el almacén intermedio se ha convertido en el único eslabón que puede cubrir sistemáticamente la brecha. Los reguladores han seguido la misma lógica, trasladando la atención de los registros de producción en fábrica a las evidencias de almacenamiento en la cadena de distribución.
El almacenamiento de dispositivos médicos no es un almacenamiento ordinario: tres clases de dispositivos, tres lógicas
El error más común es tratar todos los dispositivos como si fueran el mismo tipo de mercancía. Un almacén que aplica una única norma de temperatura y humedad a todo su inventario acabará fallando en alguna categoría de producto. Por requisitos de almacenamiento, los dispositivos se dividen aproximadamente en tres grupos, cada uno con su propia lógica.
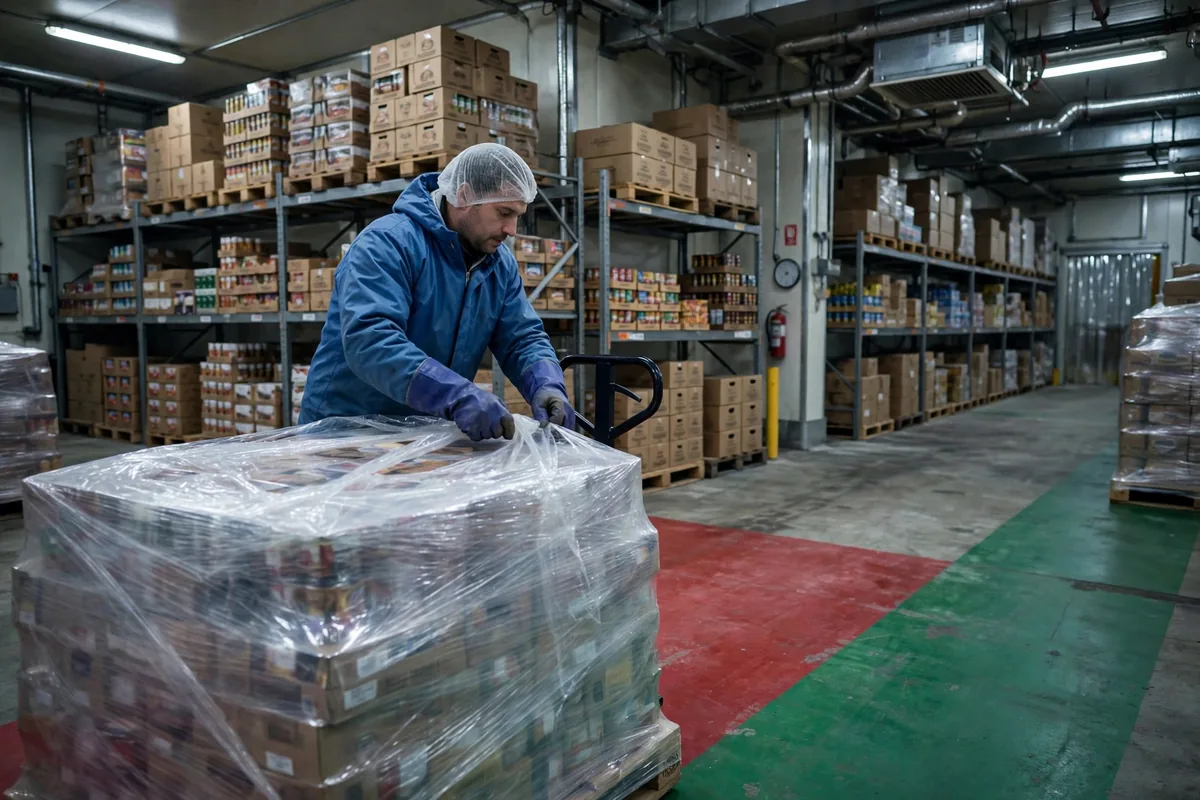
El primer grupo es el de los instrumentos quirúrgicos y los productos envasados estériles. Lo que importa aquí es la integridad del envase y un entorno limpio. Según los requisitos de los CDC y de la norma AAMI ST79, las zonas de almacenamiento estéril deben mantenerse a 20–23°C con una humedad relativa del 30%–60%, monitorizadas y documentadas de forma continua. Las distancias respecto al suelo, las paredes y el techo existen por una razón: el agua de limpieza, la condensación de las paredes y la descarga de los rociadores nunca deben alcanzar un envase estéril. Las cajas nunca se colocan directamente sobre el suelo ni se apoyan en las paredes, y las cajas pesadas nunca presionan el envase estéril para ahorrar espacio.
El segundo grupo es el de los implantes y los consumibles de alto valor: prótesis articulares, marcapasos, sistemas de fijación ortopédica. Sus exigencias de temperatura son comparativamente indulgentes, y la mayoría se almacenan a temperatura ambiente controlada. La Farmacopea de los Estados Unidos define la temperatura ambiente controlada como 20–25°C, permitiéndose excursiones breves entre 15°C y 30°C siempre que la temperatura cinética media no supere los 25°C. El verdadero reto de almacenamiento de los implantes no es la temperatura sino la trazabilidad: un solo implante puede cambiar de manos tres o cuatro veces antes de llegar a un paciente, y cualquier interrupción en el registro de lote hace que sea imposible de localizar en una retirada.
El tercer grupo es el de los dispositivos de monitorización doméstica: tensiómetros, glucómetros, pulsioxímetros domésticos. Estos llegan directamente a los consumidores, y sus condiciones de almacenamiento están impresas en la etiqueta, normalmente temperatura ambiente, protegidos de la humedad y del aplastamiento. El problema es el volumen. Los dispositivos domésticos son baratos, numerosos y tienen fechas de caducidad dispersas, por lo que los almacenes tienden a gestionarlos como mercancía de consumo ordinaria, y el stock de caducidad corta fluye silenciosamente hacia el canal de ventas más lento.
| Categoría | Prioridades de almacenamiento | Rango de referencia verificado | Riesgo principal |
|---|---|---|---|
| Instrumentos quirúrgicos, envases estériles | Limpieza, integridad del envase, monitorización continua | 20–23°C, humedad relativa del 30%–60% | Envases dañados, humedad, aplastamiento |
| Implantes, consumibles de alto valor | Temperatura ambiente, trazabilidad por lote | Temperatura ambiente controlada 20–25°C | Cadena de lote rota, stock mezclado |
| Dispositivos de monitorización doméstica | Temperatura ambiente, protección contra humedad y aplastamiento | Según lo indicado en la etiqueta del producto | Fechas de caducidad mezcladas, envío de stock de caducidad corta |
Los números de esta tabla tienen fuentes públicas: las cifras de almacenamiento estéril proceden de los requisitos de los CDC y de la norma AAMI ST79, y el rango de temperatura ambiente controlada procede del Capítulo General 659 de la USP. Cuando la etiqueta de un producto indique condiciones diferentes, prevalece la etiqueta.
El libro de trazabilidad en el almacenamiento de dispositivos médicos: UDI, números de lote y FEFO
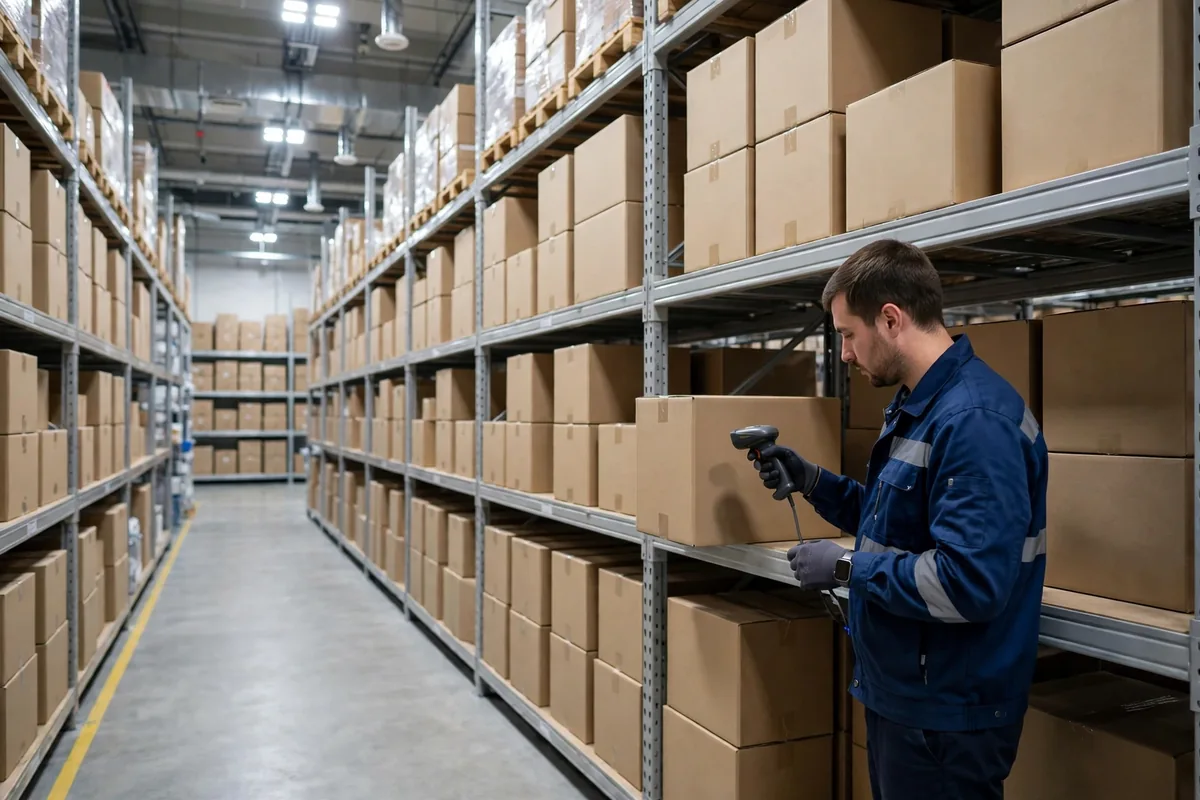
La trazabilidad es el libro que más merece ser auditado en este negocio. Según la norma de Identificación Única de Dispositivos (UDI) de la FDA (Parte 830 del 21 CFR), una UDI tiene dos partes: un Identificador de Dispositivo (DI) fijo que nombra al etiquetador y al modelo específico, y un Identificador de Producción (PI) variable que lleva el lote o partida, el número de serie, la fecha de caducidad o la fecha de fabricación. Los datos del DI se envían a la Base de Datos Mundial de Identificación Única de Dispositivos (GUDID). El almacén no emite códigos; su trabajo es escanearlos, una vez en la recepción y otra en el envío, para que el vínculo entre lote, caducidad y UDI nunca se rompa.
Un distribuidor de implantes ortopédicos realizó una vez un simulacro interno: supongamos que un lote de prótesis de rodilla debe retirarse, y el almacén tiene dos horas para localizar cada unidad en stock y rastrear cada unidad ya enviada. El primer simulacro llevó casi todo el día. El sistema no era lento; parte del stock se había recibido escaneando solo el código de la caja exterior, nunca la UDI individual, por lo que el mapa de lote a ubicación tuvo que reconstruirse a mano a partir de notas en papel. Tras la corrección, el mismo simulacro terminó en menos de dos horas. Dos horas no es un límite de tiempo escrito en ninguna norma; es el objetivo interno del propio distribuidor, fijado para que el almacén sepa dónde está el producto antes de que el aviso de retirada llegue a los hospitales. La lección es clara: la velocidad de trazabilidad depende menos de lo caro que sea el sistema que de lo completo que fue el escaneo en recepción. Los segundos ahorrados en el muelle se devuelven en horas durante una retirada.
El primero en caducar, primero en salir (FEFO) es la otra mitad del libro de trazabilidad. La gestión de caducidades de los dispositivos difiere de la de los alimentos: los alimentos caducados suelen estropearse, mientras que un dispositivo caducado puede perder su barrera estéril o el rendimiento de su material, y el riesgo es más difícil de ver. El FEFO solo funciona cuando los datos de caducidad del sistema son reales. En muchos almacenes, las fechas de caducidad se introducen a mano, y un error de tecleo de un mes convierte el stock de caducidad corta en stock de caducidad larga. Un control viable: el personal de calidad muestrea cada mes los 20 lotes de caducidad más próxima comparándolos con las etiquetas físicas, relajando a controles trimestrales tras tres meses limpios.
Lo que el QMSR cambió para los registros de almacén
El efecto más directo del QMSR sobre los almacenes está en los registros. La Parte 820 revisada del 21 CFR incorpora la norma ISO 13485:2016 como requisito central, manteniendo adiciones específicas de la FDA, incluidas la sección 820.35 sobre el contenido de los registros y la sección 820.45 sobre los controles de etiquetado y envasado. Para un almacén, eso significa tres exigencias prácticas.
Primero, los registros de temperatura y humedad deben ser continuos y recuperables. Registrar las condiciones a mano dos veces al día es difícil de defender: si el compresor de una cámara frigorífica falla a las 2 a.m., un registro manual solo puede demostrar que el día fue normal y no dice nada sobre la noche. Las sondas de monitorización continua con alarmas automáticas cuestan mucho menos que una sola investigación de desviación.
Segundo, las desviaciones necesitan registros de gestión. Una excursión de temperatura no es necesariamente un incidente. Lo que buscan los inspectores es lo que ocurrió después: si los lotes afectados se pusieron en cuarentena, se evaluó el impacto en el producto y se tomaron medidas correctoras. Un registro que diga «la temperatura superó los límites durante dos horas; lotes en cuarentena, impacto evaluado, sin efecto detectado» es más convincente que uno que es perfecto para siempre.
Tercero, el límite entre la cadena de frío y la temperatura ambiente debe quedar por escrito. Los productos que necesitan refrigeración se almacenan a 2–8°C; los productos de temperatura ambiente se almacenan a temperatura ambiente controlada, 20–25°C. Los almacenes con un límite difuso fallan en el punto de entrega: mercancías refrigeradas que permanecen demasiado tiempo en la zona ambiente, o mercancías de temperatura ambiente empujadas por error a la cámara frigorífica. Los costes son asimétricos. Las mercancías refrigeradas que pierden temperatura pueden tener que desecharse por completo; las mercancías de temperatura ambiente en una cámara frigorífica suelen ser una falsa alarma. La señalización de zonas, la validación estricta en el sistema de ubicaciones y una segunda comprobación en la entrega son necesarias, y ninguna de las tres sustituye a las demás.
Hay un punto contraintuitivo aquí: el mayor coste de este negocio no es la cámara frigorífica sino los registros y la trazabilidad. La electricidad y la depreciación de una cámara frigorífica son visibles, fijas y fáciles de presupuestar. No localizar un lote completo durante una retirada, o no poder presentar registros continuos durante una inspección, cuesta varias veces más y no puede presupuestarse por adelantado. Muchos almacenes gastan libremente en equipos de control de temperatura y luego siguen recortando en los procesos de escaneo y registro. Esa es la cuenta calculada al revés. El almacén de un distribuidor regional muestra la alternativa: tres zonas, ambiente, almacenamiento estéril y una cámara frigorífica de 2–8°C, cada una monitorizada de forma independiente, con la recepción bloqueada hasta que se escanean la UDI y la fecha de caducidad. Ningún sistema caro; el proceso está completo: zonificación, escaneo, registros y simulacros.
El cumplimiento en el almacenamiento de dispositivos médicos en almacén no ha hecho más que empezar. A medida que el QMSR se asiente, es probable que el foco de inspección pase de «¿existe el manual de calidad?» a «¿pueden los registros demostrar que así es como se trabaja realmente cada día?». La pregunta para cualquier operador de almacén: si un inspector elige un lote al azar y pide su recorrido completo desde la recepción hasta el envío en unas pocas horas, ¿puede su almacén presentarlo? La respuesta decide si el billete para este negocio sigue en sus manos. Por Dr. Chen, Investigador de la cadena de suministro Traducido del inglés. En caso de discrepancia, prevalece la versión en inglés.