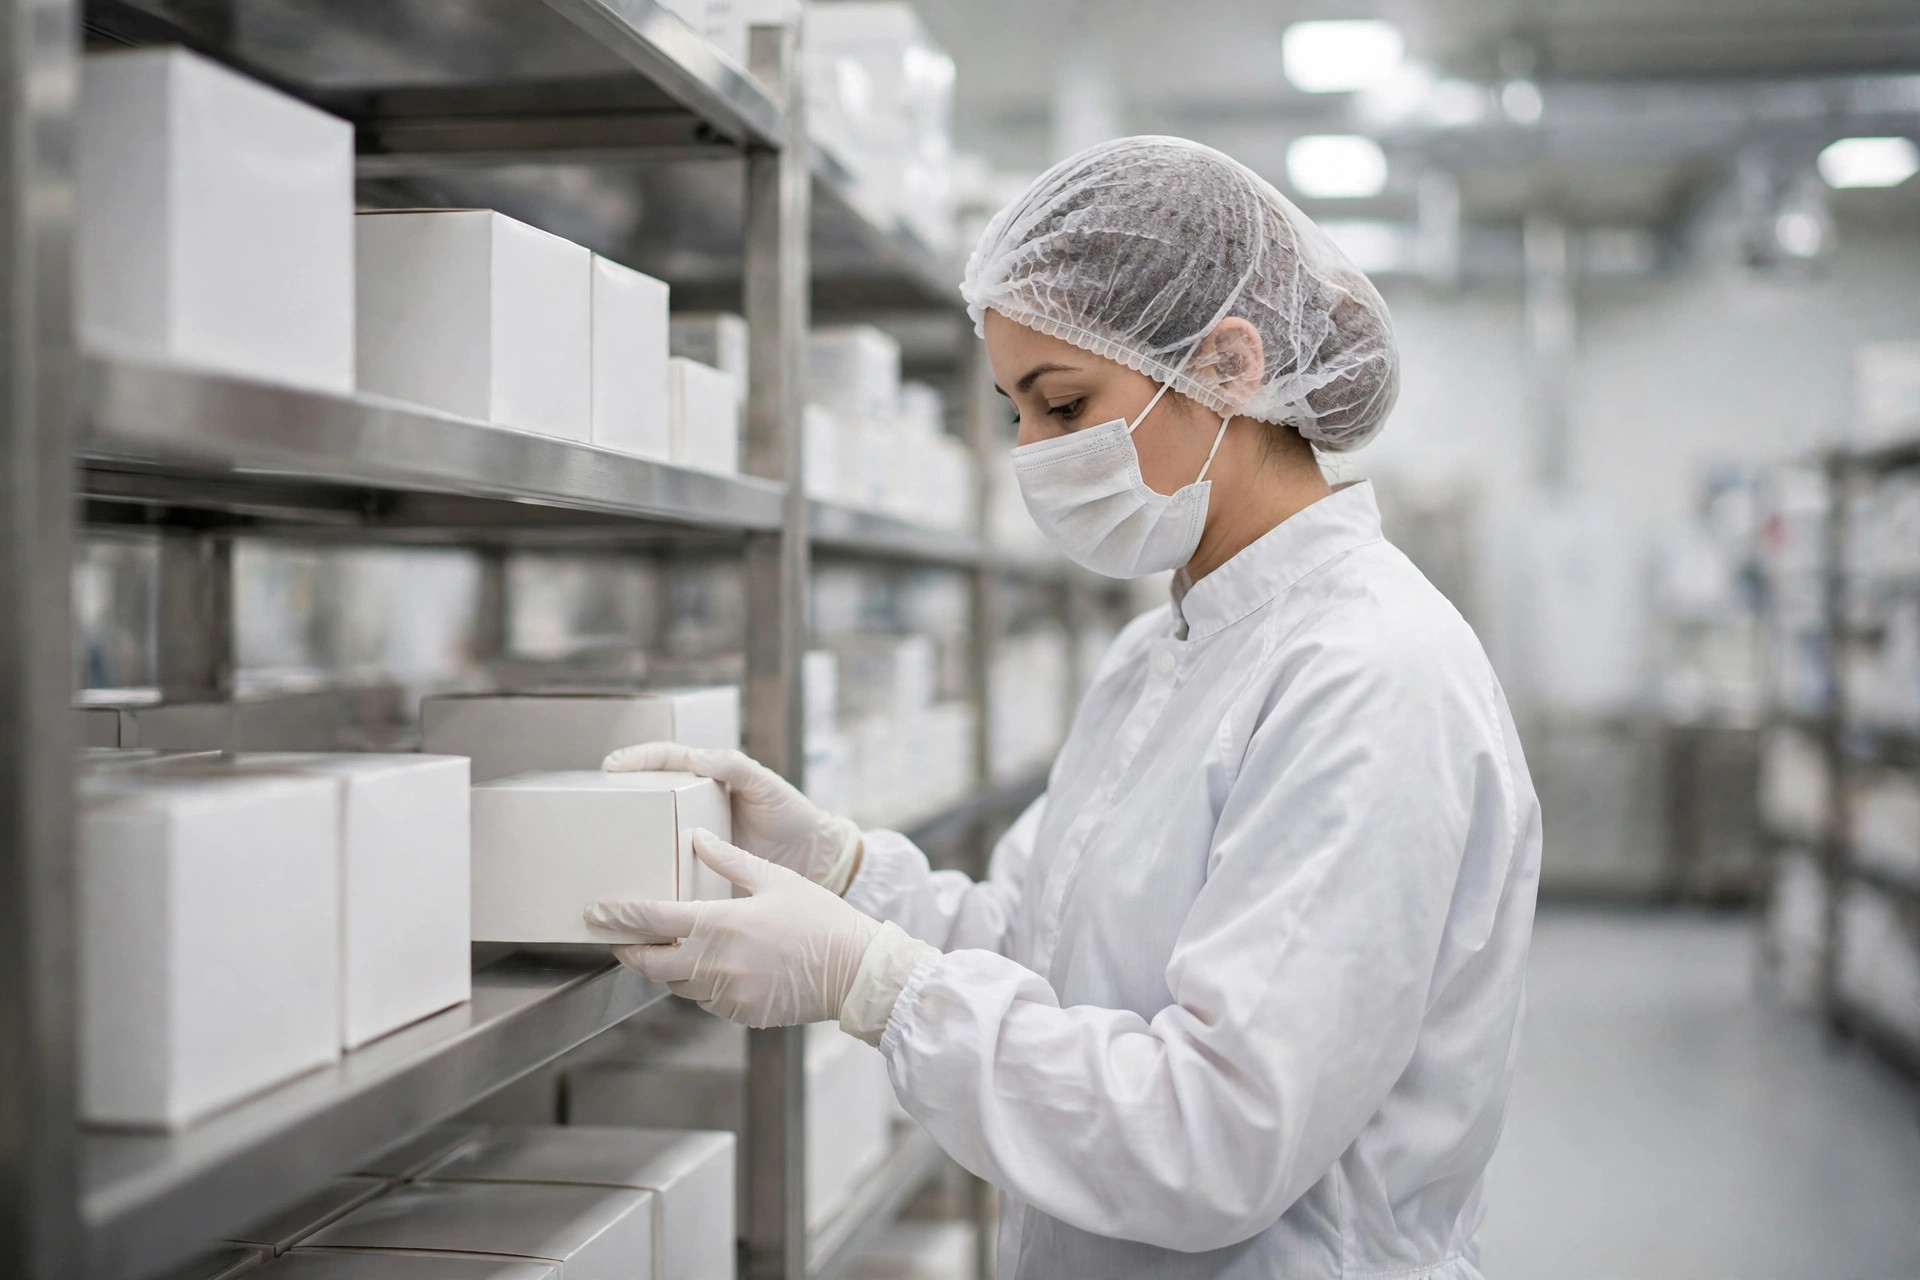
Il y a quelques années, je suis entré dans un entrepôt pharmaceutique 3PL en Californie pour une évaluation des écarts GMP. Avant de regarder l'entrepôt lui-même, j'ai regardé les manomètres de pression différentielle au mur : douze manomètres, onze avec des vignettes d'étalonnage expirées, et un avec l'aiguille bloquée à zéro. Le responsable des opérations m'a dit : « Nous sommes un entrepôt, pas une usine de médicaments. » J'ai entendu cette phrase bien des fois. Elle me donne des frissons à chaque fois. Qu'un entrepôt pharmaceutique compte comme une « usine de médicaments » n'est jamais la décision du responsable des opérations. C'est le produit qui décide.
C'est le produit qui décide où passe la frontière
Voici l'essentiel : la frontière entre zone propre et zone générale se résume à une question — le produit est-il exposé ?
Si tout ce qui circule dans l'entrepôt se déplace sous forme de produits finis scellés — cartons complets à l'entrée, cartons complets à la sortie, cartons extérieurs jamais ouverts — alors c'est une zone générale. Contrôle de la température et de l'humidité, lutte contre les nuisibles, contrôle des poussières, et c'est tout. Mais dès que l'entrepôt fait l'une de ces choses — prélever des flacons en vrac, ouvrir des conditionnements internes pour préparer des commandes mixtes, appliquer des étiquettes, échantillonner, ouvrir des retours pour inspection — le produit quitte son conditionnement d'origine et rencontre l'air. Cette zone d'exploitation doit être gérée comme une zone propre.
En entreposage pharmaceutique, les besoins les plus courants en zones propres ne relèvent pas de la fabrication. Ce sont trois scénarios : les salles d'échantillonnage (où le contrôle qualité prélève les échantillons), les zones d'étiquetage et de conditionnement secondaire (application d'étiquettes spécifiques au marché), et les salles de traitement des retours (ouvrir les retours, les inspecter, décider de les remettre en stock ou de les détruire). Construisez ces trois zones, et vous avez une zone propre. Votre entrepôt ordinaire vient de devenir un entrepôt pharmaceutique, et GMP vient d'entrer par la porte.
Le niveau de grade requis est une question d'évaluation des risques, pas d'ambition. Le grade le plus courant pour les zones propres des entrepôts pharmaceutiques est le Grade D des EU GMP — Classe ISO 8 au repos. Le Grade D est le niveau le plus bas de l'Annexe 1 des EU GMP, couvrant les « opérations non stériles où le produit est exposé », ce qui correspond exactement à l'échantillonnage, l'étiquetage et le conditionnement secondaire. Passer au Grade C n'est pas une erreur, mais votre volume d'air, vos renouvellements d'air et votre facture d'électricité vont doubler, et aucun inspecteur ne vous en félicitera. À l'inverse, si vous étiquetez des produits stériles et que la barrière stérile est exposée, le Grade D ne suffit pas — à ce stade, ce n'est plus une question d'entreposage, c'est une question de fabrication. Faites appel à un consultant qualité.
Grade D vs ISO 8 : deux langues ou une seule ?
C'est là que les nouveaux venus se perdent. L'Annexe 1 des EU GMP (révision 2022) classe les salles propres en quatre grades, de A à D. Le Grade D correspond à la Classe ISO 8 selon l'ISO 14644-1 au repos, avec une limite de particules de 3 520 000 particules ≥0,5 µm par mètre cube. Deux détails comptent ici. D'abord, c'est un standard au repos : l'Annexe 1 ne fixe pas de chiffre en exploitation ; chaque entreprise le définit via sa propre évaluation des risques. Ensuite, le système de grades A–D a été écrit pour la fabrication de médicaments stériles ; les entrepôts pharmaceutiques empruntent le concept de Grade D comme convention de l'industrie. Quelle norme vous appliquez et quelles limites vous fixez doivent être documentées dans votre système qualité et approuvées par votre responsable qualité.
La FDA parle une autre langue. Les cGMP américaines sous la 21 CFR Part 211 fixent des exigences générales pour les médicaments finis — elles n'utilisent pas de système de grades A–D. Ce qu'elles exigent, c'est que les classifications de salles propres soient appropriées, que le flux d'air aille des zones les plus propres vers les moins propres, que les différentiels soient surveillés et que les écarts soient documentés. Les inspecteurs de la FDA sont pragmatiques : votre classification est-elle justifiée, la pression et la température/l'humidité sont-elles surveillées en continu, avez-vous investigué quand quelque chose est sorti des spécifications ? Autrement dit, les EU GMP vous disent quoi construire ; la FDA s'intéresse davantage à prouver que ça reste ainsi.
Dans les projets réels, mon approche est simple : concevoir selon l'Annexe 1 des EU GMP Grade D (des chiffres clairs, faciles à construire et à valider) et faire tourner votre surveillance et vos enregistrements comme pense un inspecteur de la FDA (surveillance continue, investigations d'écarts, analyse de tendances). Un entrepôt qui satisfait aux deux peut accueillir des clients des deux côtés de l'Atlantique.
Personnes, matériaux, air : surveillez les trois lignes
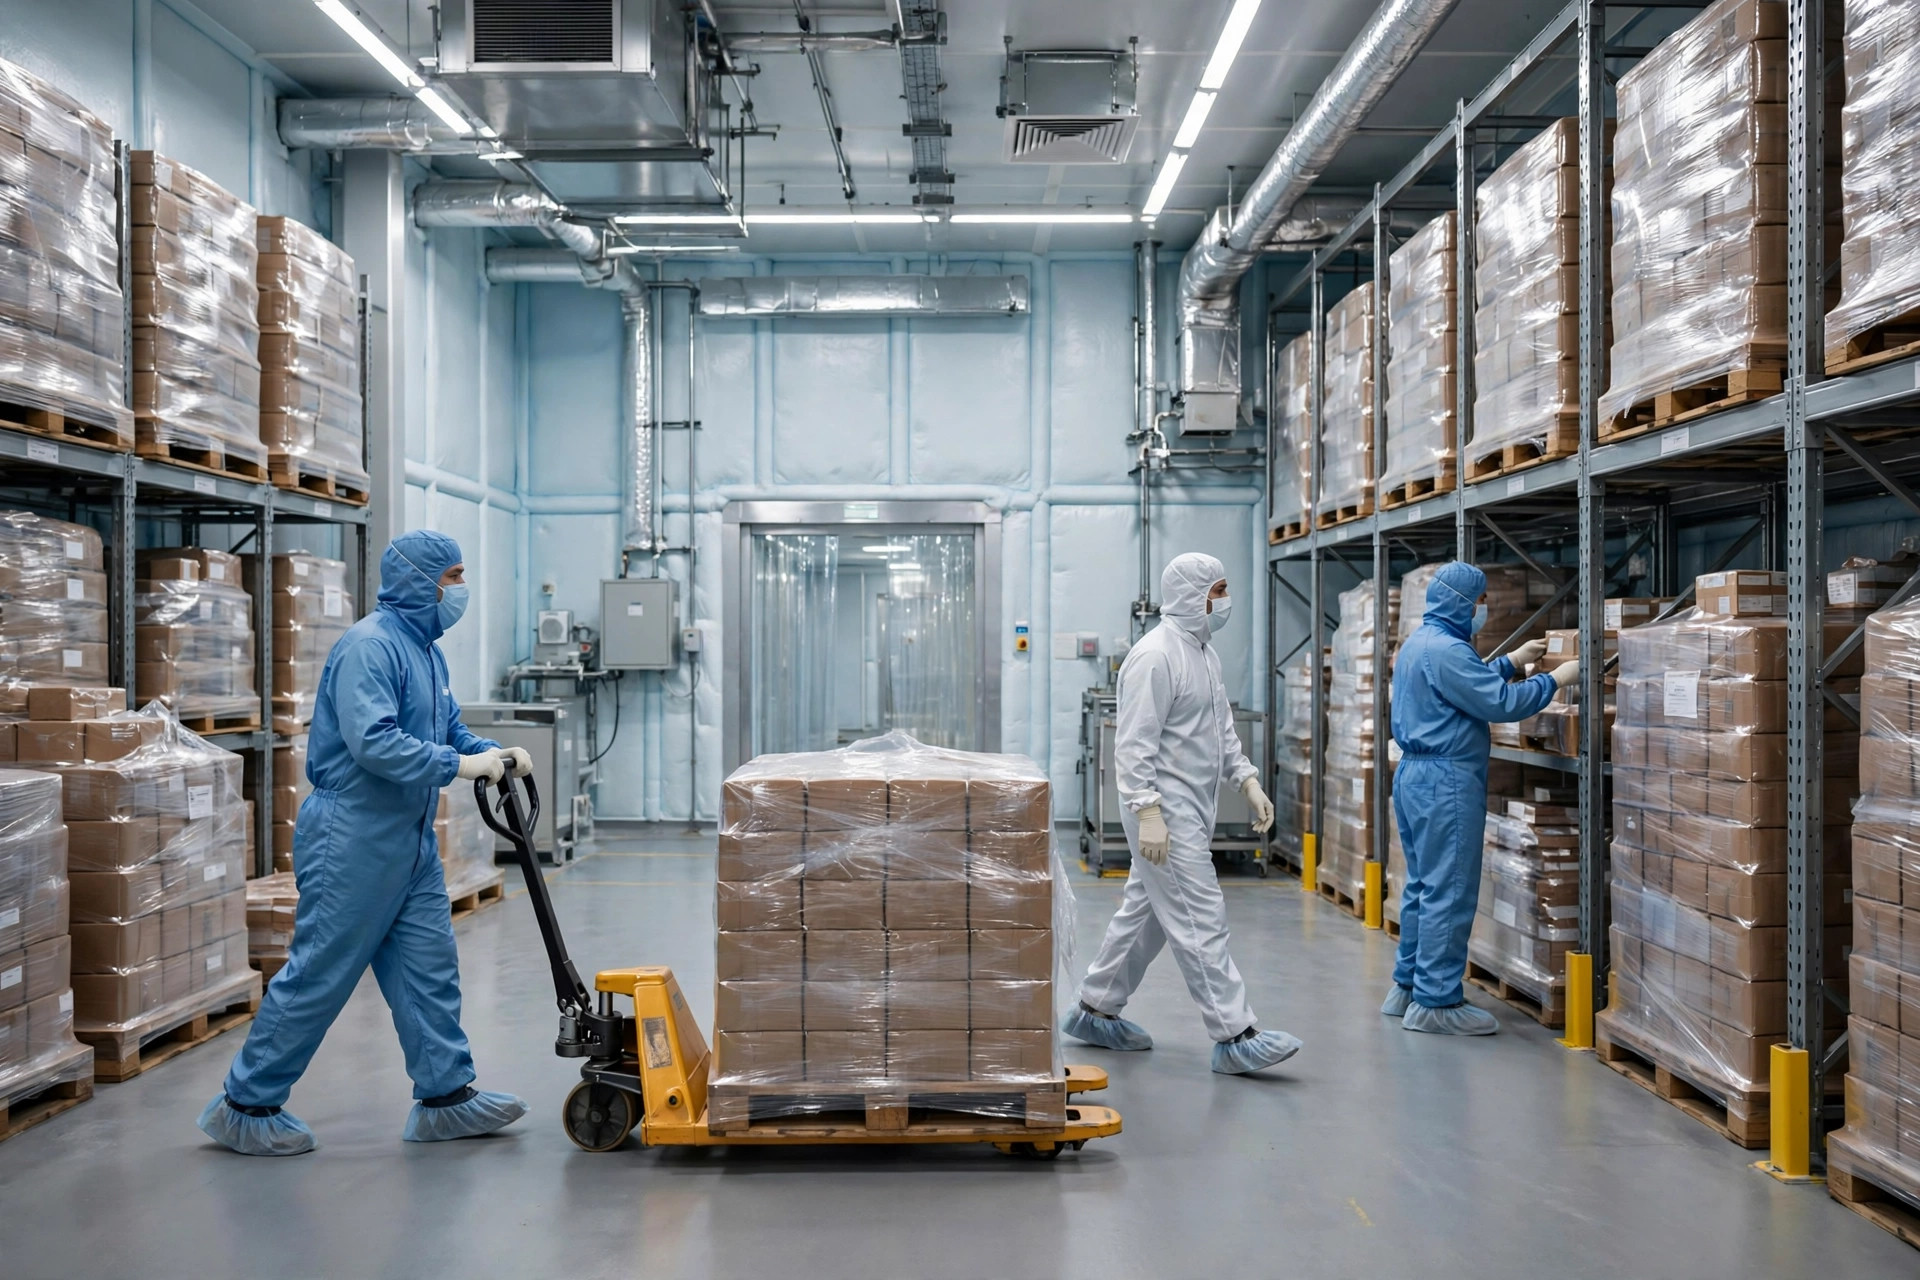
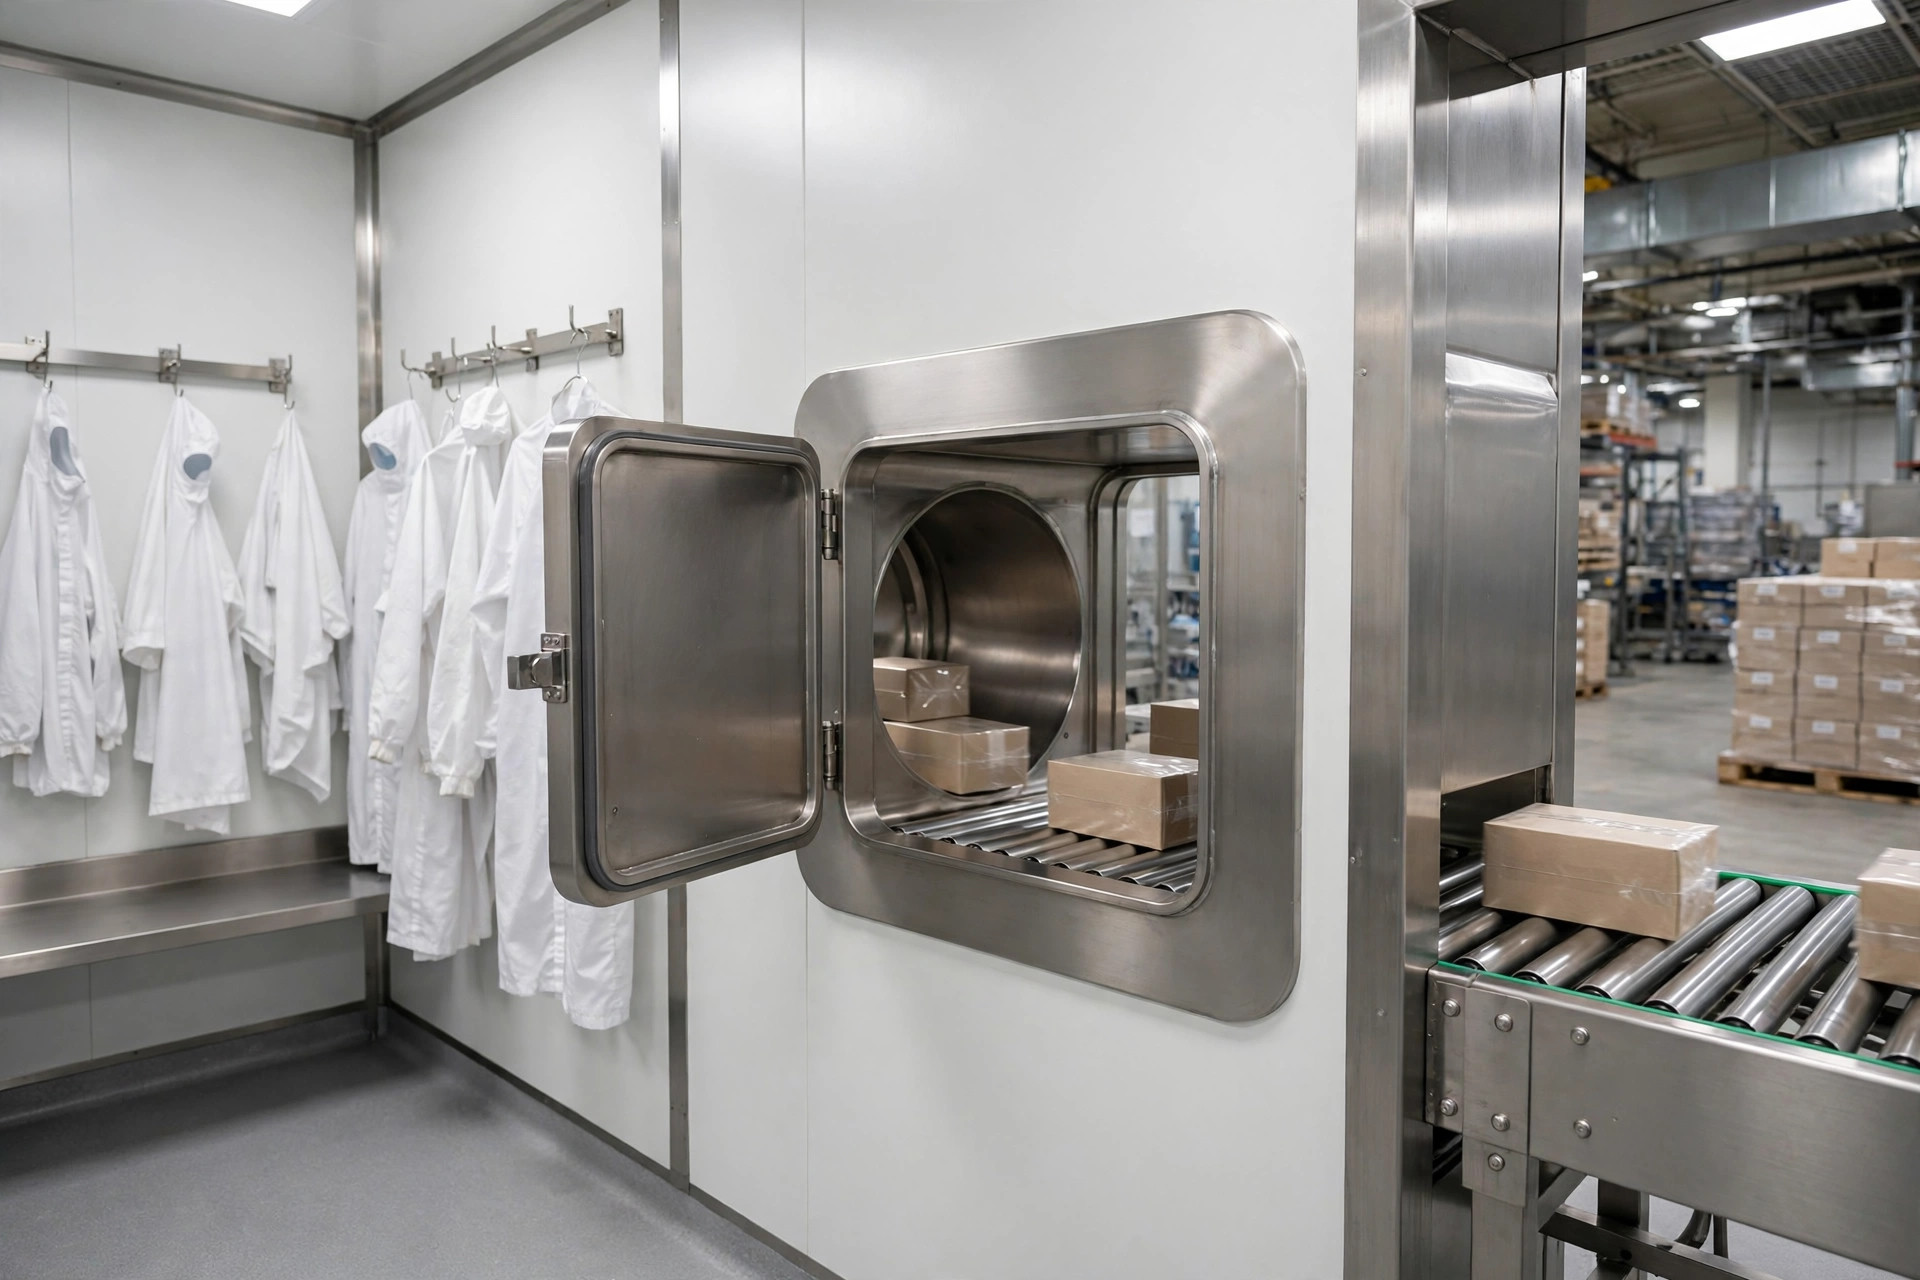
Quatre-vingt-dix pour cent de la contamination des zones propres vient des personnes. Les flux de personnel et les flux de matériaux doivent être conçus séparément : les personnes entrent en zone propre par le couloir d'habillage, les matériaux passent par des passe-plats ou des sas matériels. L'erreur classique, c'est « une seule porte pour les deux » — j'ai vu des opérateurs pousser des palettes directement à travers une salle d'habillage. La plus belle zone propre du monde ne survit pas à ça.
La procédure d'habillage est un point que tout inspecteur vérifie. La séquence standard : se changer des vêtements de ville et enfiler des chaussures dédiées dans la zone générale, entrer dans la salle d'habillage pour revêtir la tenue de salle propre, la charlotte, le masque et les gants, se laver et se désinfecter les mains, puis entrer dans le sas. Les tenues ont des grades — le Grade D signifie généralement une combinaison une pièce ou une tenue de salle propre deux pièces avec couvre-chaussures, avec des tenues lavées selon un cycle validé et suivies par numéro. Le piège le plus courant, ce sont les enregistrements d'habillage : le SOP décrit trois étapes, mais l'enregistrement ne montre qu'une coche. L'inspecteur demande à l'opérateur « montrez-moi ce que vous venez de faire », la réponse ne correspond pas à l'enregistrement, et voilà votre observation.
Les sas sont les péages de votre flux d'air. Il ne doit pas y avoir de porte directe entre la zone propre et la zone générale — on passe par un sas, et les deux portes doivent être interverrouillées pour ne pas pouvoir s'ouvrir en même temps ; c'est un principe énoncé dans l'Annexe 1. Les passe-plats fonctionnent de la même manière pour les matériaux, avec des lampes UV et des interverrouillages, vérifiés selon le programme. La cascade de pression ne va que dans un sens : la pression de la zone propre au-dessus du sas, le sas au-dessus de la zone générale. L'air circule du propre vers le sale, jamais l'inverse.
La surveillance du différentiel de pression et de la température/humidité doit être continue. La pratique de l'industrie est de 10 à 15 pascals entre salles adjacentes de grades différents, et typiquement pas moins de 12,5 Pa d'une zone propre vers une zone non classifiée. Les manomètres nécessitent un étalonnage régulier, les relevés doivent être enregistrés automatiquement, et les excursions doivent déclencher des alarmes et des investigations. La température et l'humidité suivent la même logique : les entrepôts pharmaceutiques fonctionnent généralement à 15–25 °C et 35–65 % d'humidité relative — vérifiez l'étiquetage de votre produit pour la spécification exacte — mais le flux « surveillance continue, alarme en excursion, investiguer l'écart » n'est pas négociable. La question préférée d'un inspecteur : « Combien d'excursions le mois dernier, et qu'en avez-vous fait ? » Si vous ne pouvez pas répondre, rien d'autre de ce que vous avez construit ne compte.
Les récidivistes de toutes les listes de remédiation
J'ai fait assez d'évaluations d'écarts pour voir les mêmes constats encore et encore. Voici la liste de vérification — parcourez-la vous-même avant tout audit :
Manomètres de pression non étalonnés, ou aucun enregistrement continu de pression du tout — le constat le plus courant, de loin. Étalonnez chaque année, mettez la vignette sur le manomètre, archivez le certificat.
Enregistrements d'habillage incomplets : signatures sans étapes, ou horodatages postérieurs à l'heure réelle d'entrée en zone propre. Transformez les étapes d'habillage en liste de vérification — une coche par étape.
Interverrouillages défaillants : les deux portes peuvent s'ouvrir en même temps. Testez les dispositifs d'interverrouillage selon le programme, conservez les enregistrements de test et vérifiez l'état en cas de coupure de courant (si les portes doivent se verrouiller ou se libérer en cas de perte d'alimentation — définissez-le dans vos procédures).
Validation de nettoyage manquante : la zone propre est nettoyée, mais il n'y a aucune vérification des résidus de détergent, aucune rotation des désinfectants, aucune preuve que le nettoyage fonctionne. Faites tourner les désinfectants pour prévenir la résistance microbienne, et étayez votre programme de nettoyage avec des données de surveillance environnementale.
Excursions de température/humidité sans investigation : l'enregistreur affiche 28 °C un après-midi, et l'enregistrement ne dit rien. Même si la cause était « la porte de quai est restée ouverte deux heures pendant le déchargement » — écrivez-le, évaluez l'impact sur le produit, définissez l'action corrective, et c'est un écart acceptable. Ne l'écrivez pas, et c'est une observation.
Formation inadéquate : les opérateurs ne peuvent pas expliquer la différence entre zone propre et zone générale, et le dossier de formation n'est qu'une feuille de présence. Dans les inspections GMP, interroger les opérateurs est la forme la plus directe de vérification.
Sur les coûts de rénovation, voici l'ordre de grandeur : convertir un entrepôt général en entrepôt pharmaceutique avec une zone propre Grade D coûte environ $200–$400 par pied carré aux États-Unis pour le seul périmètre de la zone propre (enveloppe, CVC purifié, surveillance de la pression et de l'environnement, validation). Une zone propre d'échantillonnage plus étiquetage de 3 000 pieds carrés se situe généralement entre $600,000 et $1.2 million tout compris, et les systèmes modulaires de salles propres peuvent raccourcir le calendrier de 20–30 % en plus d'une partie du coût. Notez que ce n'est que la construction de la zone propre et le travail mécanique — la validation, le système documentaire et la formation du personnel sont à part. Prenez ces chiffres comme des ordres de grandeur, pas comme une base pour négocier avec les entrepreneurs.
Une chose que vous pouvez utiliser dès demain : si vous planifiez un entrepôt pharmaceutique, ne dessinez pas d'abord le plan. Faites une liste — chaque opération de cet entrepôt où le produit sera exposé, point par point, avec l'emplacement de chacune. Une fois cette liste établie, le périmètre de la zone propre, le grade et les flux de personnel/matériaux sont tous décidés. La conformité GMP ne commence jamais avec les équipements. Elle commence avec cette liste.
Traduit de l'anglais. En cas de divergence, la version anglaise fait foi.