2026 年 2 月 2 日,医疗器械仓储迎来一个分水岭:美国质量管理体系法规 QMSR 正式生效,21 CFR Part 820 的旧框架被改写,ISO 13485:2016 被引用为核心要求。这一天对很多器械经销商和第三方仓来说不是新闻标题,而是一次考试:仓库里的温湿度记录、批号台账、效期管理,第一次要按同一套质量语言接受检查。这门生意正在从「找个干净地方放着」变成「用证据链证明它一直放得对」。
这个转变的背景并不难理解。过去十年,器械的销售渠道越来越分散:同一批货可能同时出现在医院手术室、经销商仓库和消费者的客厅里。渠道一分散,存放条件的责任边界就模糊了。医院有自己的无菌存放规范,家庭用户基本没有存放概念,中间的仓库就成了唯一能系统性兜底的环节。监管的逻辑也随之移动:不再只查工厂的生产记录,而是把目光放到了流通环节的存放证据上。
医疗器械仓储不是普通仓:三类器械,三种存放逻辑
医疗器械仓储最容易犯的错误,是把所有器械当成同一种货。一家仓如果只用一套温湿度标准管全部器械,迟早会在某个品类上出问题。按存放要求,器械大致可以分成三类,每一类的逻辑都不一样。
第一类是手术器械与无菌包装产品。这类货的核心要求是包装完整与环境洁净。根据 CDC 与 AAMI ST79 的相关要求,无菌存放区域的温度应保持在 20–23°C,相对湿度 30%–60%,并且需要连续监测与记录。货架离地、离墙、离顶的距离都有讲究,目的是防止清洁用水、墙面冷凝和消防喷淋在意外情况下污染包装。纸箱不能直接落地,不能贴墙堆,更不能为了省空间把重箱压在无菌包上。
第二类是植入物与高值耗材,比如关节假体、心脏起搏器、骨科钉板系统。这类货对温湿度的要求相对宽松,大多按受控室温存放即可。美国药典 USP 对受控室温的定义是 20–25°C,短时偏离可在 15–30°C 之间,前提是平均动力学温度不超过 25°C。但植入物真正的存放难点不在温度,而在追溯:一件植入物从入库到植入患者体内,中间可能经过三四次转手,任何一次批号记录断裂,召回时就找不到它。
第三类是家用监测设备,比如血压计、血糖仪、家用血氧仪。这类产品直接面对消费者,存放要求写在产品标签上,通常是常温、防潮、防压。问题出在量上:家用设备单价低、批量大、效期分散,仓库很容易把它当成普通消费品管理,效期一混,临期货就悄悄流向了最慢的销售渠道。
| 类别 | 存放要点 | 验证过的参考范围 | 风险点 |
|---|---|---|---|
| 手术器械、无菌包装 | 洁净、包装完整、连续监测 | 20–23°C,相对湿度 30%–60% | 包装破损、受潮、堆压 |
| 植入物、高值耗材 | 常温、批号全程可追溯 | 受控室温 20–25°C | 批号断链、串货 |
| 家用监测设备 | 常温、防潮、防压 | 以产品标签为准 | 效期混放、临期货外流 |
这张表里的温度数字都有公开来源:无菌存放的 20–23°C 与相对湿度 30%–60% 来自 CDC 与 AAMI ST79 的要求,受控室温 20–25°C 来自 USP 通则 659。凡是标签上另有注明的,以产品标签为准,这是所有存放规则里优先级最高的一条。
医疗器械仓储的追溯账:UDI、批号与先到期先出
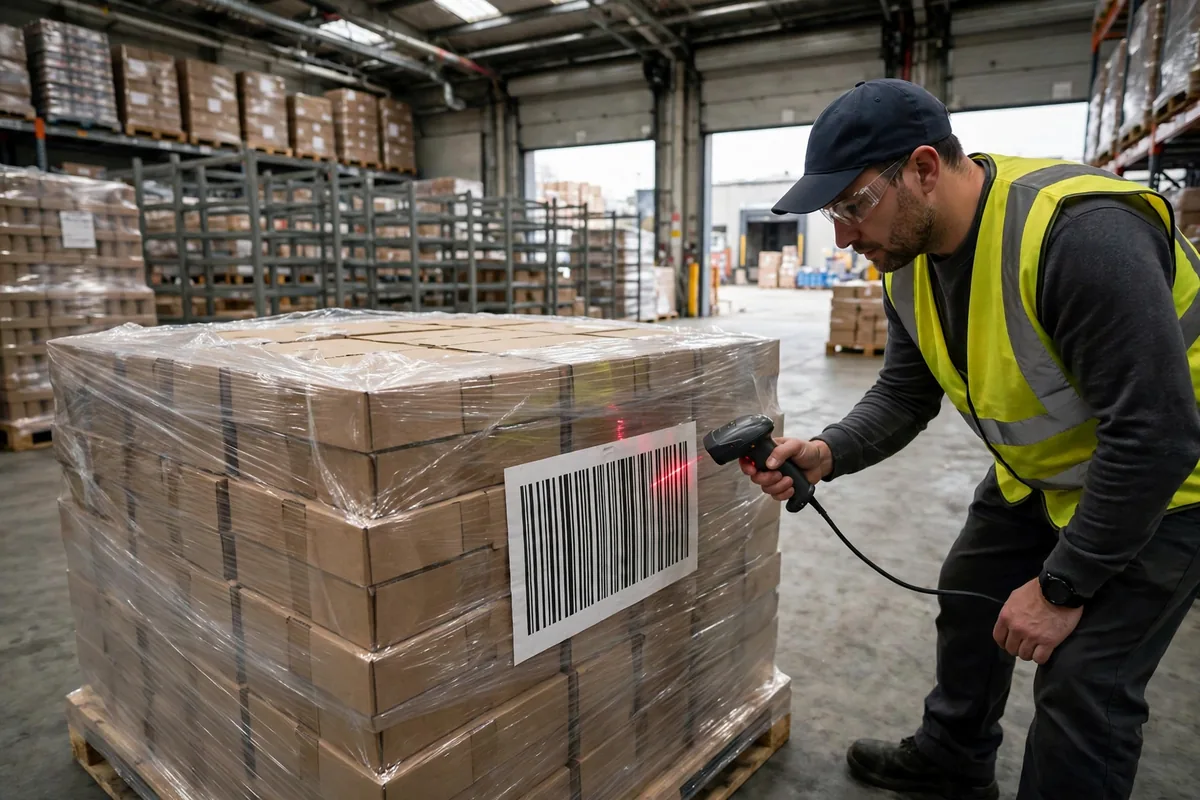
追溯是医疗器械仓储里最值得细算的一笔账。根据 FDA 的唯一器械标识规则(21 CFR Part 830),器械标识由两部分组成:固定的器械标识符 DI,标识生产商与具体型号;可变的生产标识符 PI,标识批号、序列号、效期或生产日期。DI 对应的基础数据要提交到全球唯一器械标识数据库 GUDID。仓库的责任不在发码,而在扫码:入库扫一次、出库扫一次,批号、效期与 UDI 的对应关系在系统里全程不断。
一家专做骨科植入物的经销商曾经做过一次内部演练:假设某一批次的膝关节假体需要召回,仓库要在 2 小时内定位这批货的全部库存位置与已发出货的去向。第一次演练花了大半天,原因不是系统慢,而是有一部分货在入库时只扫了箱码、没扫单件 UDI,批号与库位的对应关系要靠人工翻纸质单据补。整改之后,同样的演练可以在 2 小时内完成。2 小时不是法规写明的时限,而是这家经销商自己定的内部目标——召回通知发到医院之前,仓库必须先知道货在哪里。值得注意的判断是:追溯的速度不取决于系统买得贵不贵,而取决于入库那一次扫码扫得全不全。入库环节省下的几秒钟,召回时要按小时偿还。
先到期先出 FEFO 是追溯账的另一半。医疗器械的效期管理与食品不同:食品过期通常是变质,器械过期可能是无菌屏障失效或材料性能下降,风险更隐蔽。FEFO 的执行难点在于,系统里的效期字段必须真实。很多仓库的效期数据来自人工录入,录错一个月,系统就会把临期货当成远期货发出。可行的办法是:每月初由质量人员抽查效期最早的 20 个批次,核对系统效期与实物标签,连续三个月零差错再放宽到季度抽查。
QMSR 生效之后,仓储记录要过哪几关
QMSR 的生效对仓库最直接的影响在记录上。新版 21 CFR Part 820 把 ISO 13485:2016 引用为核心要求,同时保留了 FDA 自己的补充条款,其中 820.35 管记录内容,820.45 管标签与包装控制。对仓库来说,这意味着三件事。
其一,温湿度记录必须是连续的、可回溯的。手工一天记两次的做法,在新框架下很难站得住脚:一次冷库压缩机故障发生在凌晨,人工记录只能证明白天正常,夜里发生了什么没有证据。连续监测探头与自动报警的成本,比一次偏差调查的成本低得多。
其二,偏差要有处理记录。温度超标本身不一定是事故,超标之后有没有隔离受影响批次、评估产品影响、采取纠正措施,才是检查人员要看的东西。一份写着「温度超标 2 小时,已隔离、已评估、无影响」的记录,比一份永远正常的记录更有说服力。
其三,冷链与常温的分界必须写清楚。需要冷藏的产品按 2–8°C 存放,这是 USP 与行业通用的冷藏区间;常温产品按受控室温 20–25°C 存放。分界不清的仓库最容易在交接处出错:冷藏货在常温区多放半天,或者常温货被误推进冷库。这两类错误的代价不对称:冷藏货失温可能整批报废,常温货进冷库大多只是虚惊一场。所以分区的标识、库位系统的硬性校验、交接环节的复核,三者缺一不可。
还有一个反常识的判断:医疗器械仓储的成本大头不在冷库,而在记录与追溯。一间冷库的电费与折旧是看得见的固定成本,算得清楚;一次召回时找不全批次、一次检查时拿不出连续记录,代价是前者的数倍甚至数十倍,而且无法事先预算。很多仓库在温控设备上舍得花钱,在扫码与记录流程上却一再压缩,这笔账其实算反了。
一家区域经销商的仓库可以作为参照:它把器械库分成三个区,常温区、无菌存放区和 2–8°C 冷藏区,各区独立监测;入库强制扫 UDI 与效期,扫不全不许上架;每月做一次效期抽查,每季度做一次召回定位演练。这套做法没有用昂贵的系统,靠的是流程的完整性。合规存放不是买设备,而是一套「分区、扫码、记录、演练」的组合动作,缺了任何一环,其他三环的投入都会打折。
医疗器械仓储的合规化才刚刚开始。QMSR 生效之后,检查的重点会逐步从「有没有体系文件」转向「记录能不能证明日常就是这么做的」。值得思考的问题是:当检查人员随机抽一个批次、要求在几小时内还原它从入库到出库的全部轨迹时,自己的仓库能不能拿得出来。这个问题的答案,决定了这门生意的入场券还在不在自己手里。
作者:陈博士|供应链行业研究员